Mehrfach substituierte Aromaten und Syntheseplanung
Wie man bei mehreren Substituenten oder Ringen den Ort der elektrophilen Substitution bestimmt und mehrstufige Aromatensynthesen in der richtigen Reihenfolge plant.
Das Wichtigste in Kürze
- Bei mehrfach substituierten Aromaten bestimmen alle Substituenten gemeinsam den Ort der elektrophilen Substitution, bei mehreren Ringen reagiert der am stärksten aktivierte Ring.
- Die Bromierung von 4-Nitrotoluen mit \(\ce{Br2/FeBr3}\) liefert das Monobromprodukt 2-Brom-4-nitrotoluen, weil Methyl (ortho) und Nitro (meta) gleichsinnig auf C2 lenken.
- Bei gegensinniger Dirigierung gewinnt der stärkere Aktivator; sterisch wird para vor ortho bevorzugt.
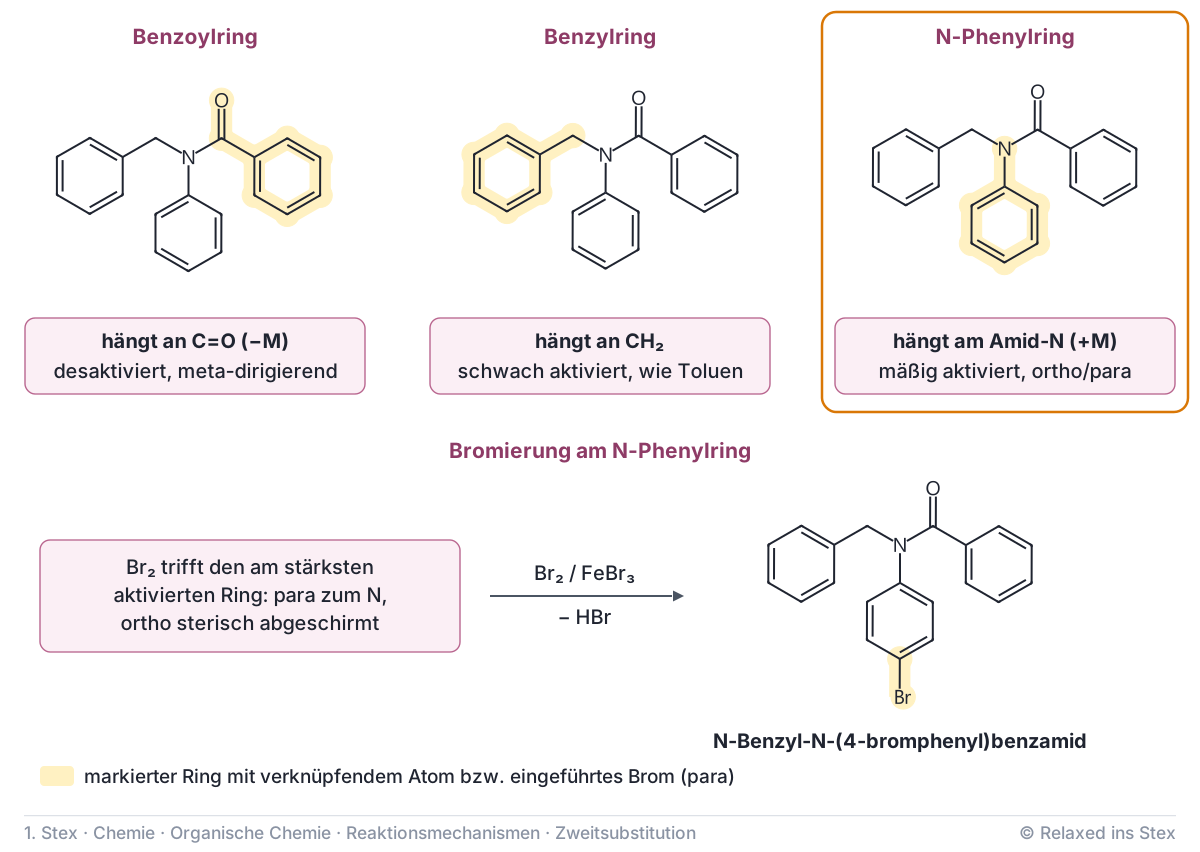
- Im N-Benzylbenzanilid wird der N-Phenylring in para-Position bromiert.
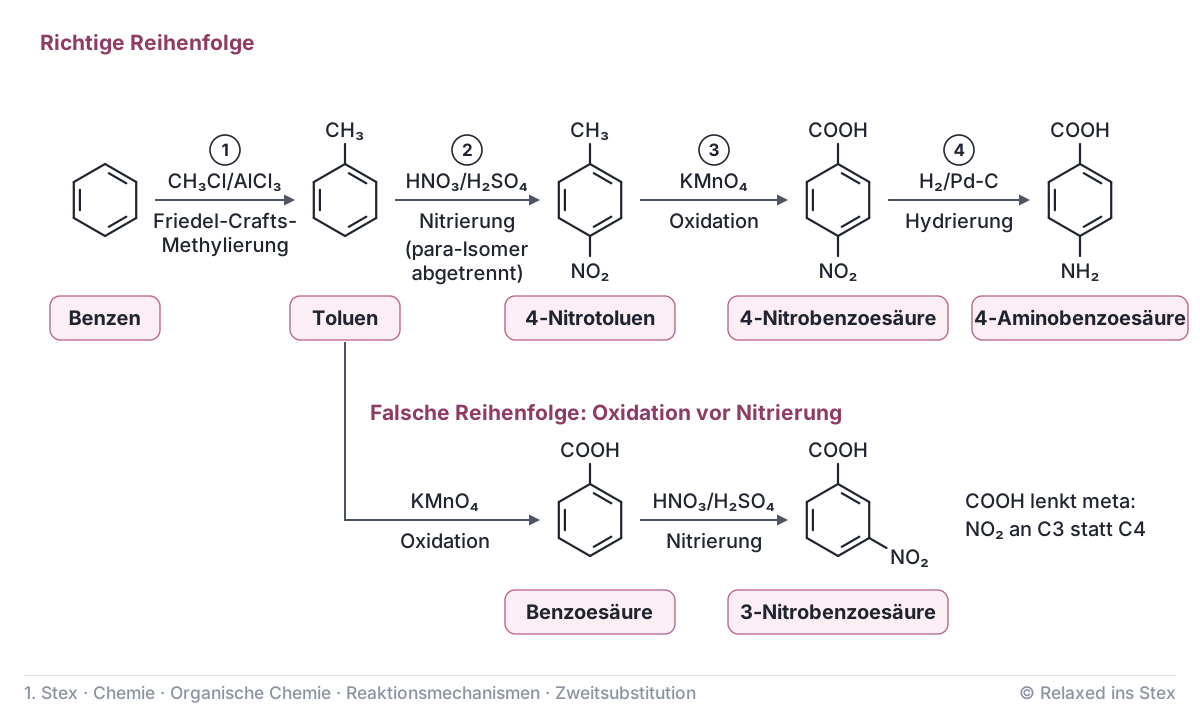
- 4-Aminobenzoesäure entsteht über Methylierung, Nitrierung, \(\ce{KMnO4}\)-Oxidation, Hydrierung; Oxidation vor Nitrierung gäbe 3-Nitrobenzoesäure.
- m-Nitroacetophenon erhält man durch Acylierung vor Nitrierung, da Nitrobenzen keine Friedel-Crafts-Reaktion eingeht.
Dieses Kapitel ist für Supporter
Relaxed ins Stex ist ein kleines, unabhängiges Projekt. Mit einem Zugang unterstützt du uns und schaltest das ganze 1. Staatsexamen frei. ❤️
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Erst mit bestätigter E-Mail-Adresse kannst du einen Zugang freischalten und nutzen.
Worum es geht
Sobald ein Aromat mehr als einen Substituenten trägt, entscheiden alle gemeinsam, wo das nächste Elektrophil angreift. Daraus folgt, in welcher Reihenfolge man Substituenten einführen muss, um ein bestimmtes Substitutionsmuster zu erhalten. Das ist die Grundlage für Synthesen von Arzneistoffbausteinen wie der 4-Aminobenzoesäure, der Stammverbindung von Benzocain.
Regioselektivität bei mehreren Substituenten
Die Regeln der dirigierenden Wirkung gelten weiter. Aktivierende Gruppen und Halogene lenken ortho und para. Desaktivierende Gruppen wie \(\ce{NO2}\), \(\ce{COOH}\) oder \(\ce{COR}\) lenken meta. Warum das so ist, erklären die Substituenteneffekte.
Gleichsinnige Dirigierung
Am einfachsten ist der Fall, wenn beide Gruppen auf dieselbe Stelle zeigen. Bei 4-Nitrotoluen lenkt die Methylgruppe ortho, denn ihre para-Position ist besetzt. Die Nitrogruppe an C4 lenkt meta, also ebenfalls auf C2 und C6. Brom mit \(\ce{FeBr3}\) substituiert daher an C2.
\[\ce{CH3-C6H4-NO2 + Br2 ->[FeBr3] CH3-C6H3Br-NO2 + HBr}\]
Hauptprodukt ist 2-Brom-4-nitrotoluen. Die Reaktion bleibt beim Monobromprodukt stehen. Der Ring ist durch die Nitrogruppe schon desaktiviert, und das neue Bromatom zieht über seinen −I-Effekt weitere Elektronendichte ab. Eine zweite Bromierung läuft deshalb deutlich langsamer.
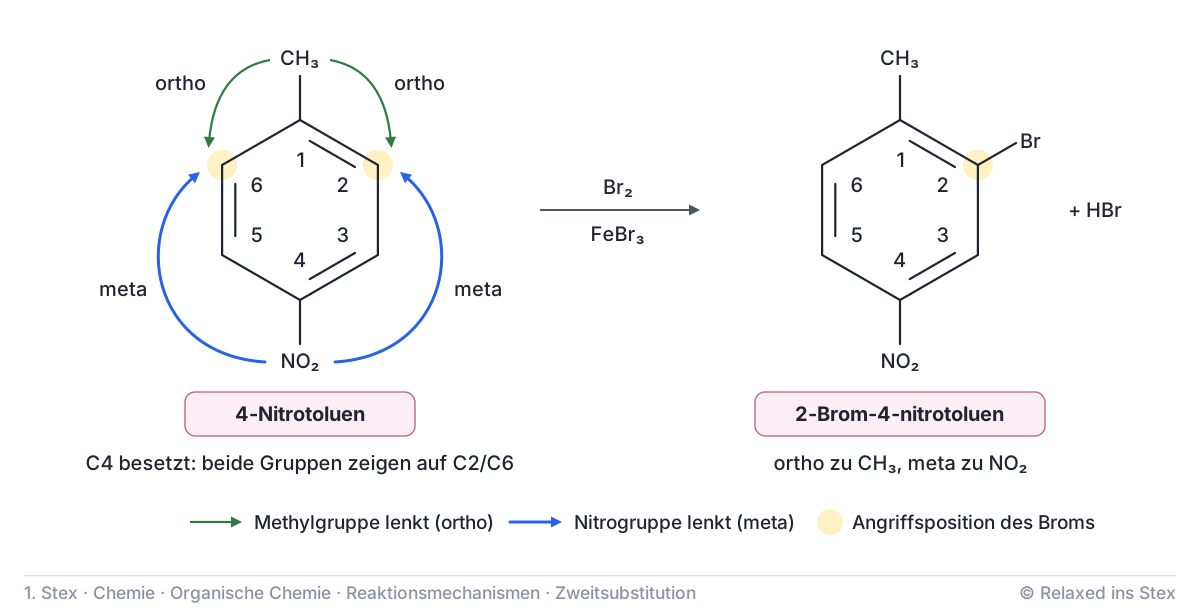
Die Bromierung von 4-Nitrotoluen mit \(\ce{Br2/FeBr3}\) ist ein Examensklassiker. Es entsteht das Monobromprodukt 2-Brom-4-nitrotoluen, weil Methyl (ortho) und Nitro (meta) gemeinsam auf C2 lenken. Achte auf die Nummerierung: C1 trägt die Methylgruppe.
Gegensinnige Dirigierung
Zeigen die Gruppen auf verschiedene Stellen, setzt sich der stärkere Aktivator durch. Die grobe Rangfolge lautet: \(\ce{NH2}\), \(\ce{OH}\), \(\ce{OR}\) > \(\ce{NHCOR}\) > Alkyl > Halogen > meta-Dirigenten. Danach zählt die Sterik. Para wird gegenüber ortho bevorzugt. Die Lücke zwischen zwei meta-ständigen Substituenten bleibt meist frei.
Die Sterik wirkt schon bei einem Substituenten. Toluen liefert bei der Nitrierung ein Gemisch aus ortho- und para-Produkt. tert-Butylbenzen reagiert wegen der sperrigen Gruppe fast nur para. Die stark aktivierende Methoxygruppe lenkt ebenfalls ortho/para. Die Formylierung von Anisol ergibt deshalb vor allem 4-Methoxybenzaldehyd.
Mehrere Ringe
Enthält ein Molekül mehrere Benzolringe, reagiert der am stärksten aktivierte Ring. Man bewertet jeden Ring nach dem Atom, über das er gebunden ist. Ein gutes Beispiel ist N-Benzylbenzanilid, \(\ce{C6H5CO-N(CH2C6H5)-C6H5}\):
- Der Benzoylring hängt an der Carbonylgruppe und ist desaktiviert.
- Der Benzylring trägt eine \(\ce{CH2}\)-Gruppe und ist wie ein Alkylbenzen nur schwach aktiviert.
- Der N-Phenylring sitzt am Amidstickstoff. Dessen freies Elektronenpaar ist teilweise zur Carbonylgruppe delokalisiert, aktiviert aber wie bei Acetanilid ortho und para.
Brom greift daher am N-Phenylring an, wegen der sperrigen Amidgruppe in para-Position.
Für jede Strukturformel hilft dieselbe Prüfreihenfolge:
- Substituenten einordnen: ortho/para-Dirigent oder meta-Dirigent, aktivierend oder desaktivierend.
- Ring wählen: bei mehreren Ringen den elektronenreichsten bestimmen.
- Positionen markieren: die von jedem Substituenten bevorzugten Stellen kennzeichnen.
- Konflikt lösen: Bei Widerspruch gilt der stärkere Aktivator.
- Sterik prüfen: para vor ortho, kaum Angriff zwischen zwei Gruppen.
Mit derselben Logik prüft man, ob ein Reaktionsschema plausibel ist. Ein Bromprodukt meta zu einer Methoxygruppe ist unwahrscheinlich. Ebenso unplausibel ist jede Substitution, die ein schwaches Elektrophil an einem stark desaktivierten Ring verlangt.
Reihenfolge mehrstufiger Synthesen
In mehrstufigen Synthesen bestimmt die Reihenfolge der Schritte das Substitutionsmuster. Jeder neue Substituent dirigiert den nächsten Angriff. Zudem lassen sich Gruppen am Ring umwandeln, und dabei ändert sich oft ihre dirigierende Wirkung:
| Umwandlung | Reagenz | lenkt vorher | lenkt nachher |
|---|---|---|---|
| \(\ce{CH3 -> COOH}\) | \(\ce{KMnO4}\) | ortho/para | meta |
| \(\ce{NO2 -> NH2}\) | \(\ce{H2/Pd-C}\) | meta | ortho/para |
| \(\ce{COCH3 -> CH2CH3}\) | Zn(Hg)/HCl | meta | ortho/para |
Die Reaktionen selbst stehen bei der Seitenkettenoxidation, der Hydrierung von Nitrogruppen und der Clemmensen-Reduktion.
4-Aminobenzoesäure
Im Ziel stehen \(\ce{COOH}\) und \(\ce{NH2}\) para zueinander. Die Carboxygruppe lenkt aber meta. Man führt daher zuerst eine Methylgruppe als Platzhalter ein, die para lenkt, und oxidiert sie erst später:
- Friedel-Crafts-Methylierung: Benzen reagiert mit \(\ce{CH3Cl/AlCl3}\) zu Toluen.
- Nitrierung: Mit \(\ce{HNO3/H2SO4}\) entsteht 4-Nitrotoluen, das man vom ortho-Isomer abtrennt.
- Oxidation: \(\ce{KMnO4}\) oxidiert die Methylgruppe zur 4-Nitrobenzoesäure.
- Hydrierung: \(\ce{H2/Pd-C}\) reduziert die Nitrogruppe zur 4-Aminobenzoesäure.
Oxidiert man vor der Nitrierung, entsteht Benzoesäure. Deren Carboxygruppe lenkt meta, und man erhält 3-Nitrobenzoesäure. Diese Synthese wird im Examen gerne gefragt: Entscheidend ist, dass nitriert wird, solange die Methylgruppe noch para lenkt.
Aromatische Ketone und Nitroaromaten
Für m-Nitroacetophenon acyliert man Benzen zuerst mit Acetylchlorid und \(\ce{AlCl3}\) (Friedel-Crafts-Acylierung). Die Acetylgruppe lenkt meta. Die anschließende Nitrierung setzt die Nitrogruppe daher an C3.
\[\ce{C6H5COCH3 + HNO3 ->[H2SO4] O2N-C6H4-COCH3 + H2O}\]
Nitrobenzen ist für Friedel-Crafts-Alkylierung und -Acylierung zu elektronenarm. Eine Route, die erst nitriert und dann acyliert, liefert deshalb kein Keton.
Ein para-substituiertes Keton erhält man dagegen an einem ortho/para-dirigierenden Ring. Toluen gibt mit Acetylchlorid vor allem 4-Methylacetophenon. Liegt die Nitrogruppe im Edukt schon vor, braucht die Route keine Nitrierung mehr. Dann prüft man, ob die Folgeschritte am desaktivierten Ring gelingen. Halogenierung und Seitenkettenoxidation funktionieren, Friedel-Crafts-Schritte nicht.
Homoveratrylamin aus Brenzkatechin
2-(3,4-Dimethoxyphenyl)ethanamin ist ein Baustein der Papaverin-Synthese. Die Route verbindet elektrophile und nucleophile Schritte. Zuerst werden beide OH-Gruppen von Brenzkatechin O-methyliert, etwa mit Dimethylsulfat und Base. Das entstehende Veratrol (1,2-Dimethoxybenzen) wird mit Formaldehyd und \(\ce{HCl}\) chlormethyliert. Die Methoxygruppen lenken die \(\ce{CH2Cl}\)-Gruppe para zu einer von ihnen, es entsteht 3,4-Dimethoxybenzylchlorid. Cyanid substituiert das Chlorid nach \(\mathrm{S_N2}\) (Kolbe-Nitrilsynthese). Die Reduktion des Nitrils liefert schließlich das primäre Amin.
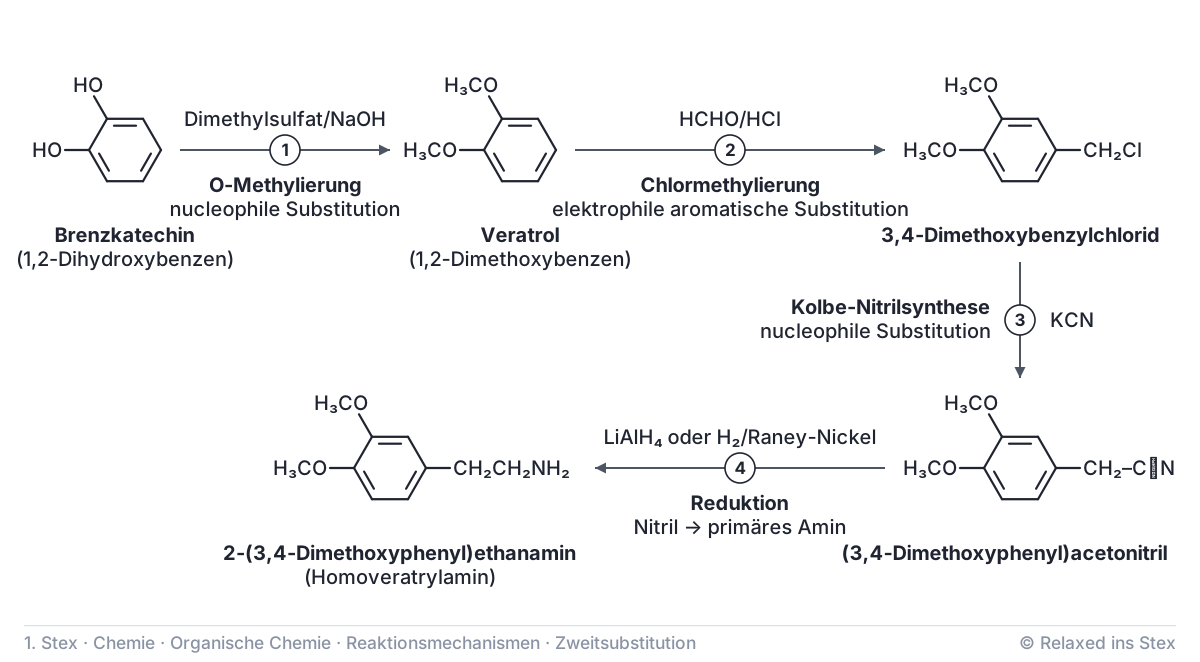
Die Zweikohlenstoffkette entsteht hier aus \(\ce{CH2}\)-Gruppe plus Nitril-C. Eine Friedel-Crafts-Alkylierung mit Chlorethan gehört nicht in diese Route. Sie würde eine Ethylgruppe ohne funktionelle Gruppe einführen, an der sich kein Stickstoff anbringen lässt.
Retrosynthetisch rückwärts denken: Welche Gruppe muss zuerst stehen, damit sie die nächste an die richtige Stelle lenkt? Eine Gruppe, die falsch dirigiert, führt man als Vorstufe ein und wandelt sie erst zum Schluss um.
Quiz
Aussage 1
Die Bromierung von 4-Nitrotoluen mit \(\ce{Br2/FeBr3}\) liefert als Hauptprodukt 3-Brom-4-nitrotoluen.
Methyl lenkt ortho, Nitro meta, beide auf C2. Hauptprodukt ist 2-Brom-4-nitrotoluen.
Aussage 2
Die Hydrierung einer Nitrogruppe zur Aminogruppe macht aus einem meta-Dirigenten einen ortho/para-Dirigenten.
\(\ce{NO2}\) desaktiviert und lenkt meta, \(\ce{NH2}\) aktiviert stark und lenkt ortho/para.
Aussage 3
Bei der Synthese von Homoveratrylamin aus Brenzkatechin wird die Seitenkette durch Friedel-Crafts-Ethylierung von Veratrol aufgebaut.
Die Kette entsteht durch Chlormethylierung, Nitrilsynthese und Reduktion. Eine Ethylgruppe böte keinen Ansatz für die Aminogruppe.
Aussage 4
Wird Toluen zuerst mit \(\ce{KMnO4}\) oxidiert und dann nitriert, entsteht 4-Nitrobenzoesäure.
Die Carboxygruppe lenkt meta, es entsteht 3-Nitrobenzoesäure. Für das para-Produkt muss vor der Oxidation nitriert werden.
Aussage 5
Bei der Bromierung von 4-Nitrotoluen bleibt die Reaktion überwiegend beim Monobromprodukt stehen.
Der Ring ist durch die Nitrogruppe desaktiviert, das eingeführte Brom zieht zusätzlich Elektronendichte ab.
Aussage 6
m-Nitroacetophenon lässt sich gut herstellen, indem man Benzen zuerst nitriert und das Nitrobenzen anschließend mit Acetylchlorid und \(\ce{AlCl3}\) acyliert.
Nitrobenzen geht keine Friedel-Crafts-Acylierung ein. Richtig ist erst Acylierung, dann Nitrierung.
Aussage 7
Im N-Benzylbenzanilid greift Brom bevorzugt in para-Position des Rings am Amidstickstoff an.
Der N-Phenylring ist durch das freie Elektronenpaar des Stickstoffs am stärksten aktiviert, para ist sterisch günstiger.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.