Reaktivität der Carbonsäure-Derivate und Acylierung
Warum Säurechloride heftig, Amide träge und Carboxylate gar nicht mit Nucleophilen reagieren, wie Substituenten diese Reaktivität verschieben und wie man Acylierungen erkennt.
Das Wichtigste in Kürze
- Carbonsäure-Derivate reagieren mit Nucleophilen nach dem Additions-Eliminierungs-Mechanismus: Angriff am Carbonyl-C, tetraedrisches Intermediat mit sp³-C, Abspaltung der Gruppe X.
- Die Reaktivität fällt in der Reihe Keten ≥ Säurechlorid > Anhydrid > Aldehyd > Keton > Ester > Amid > Carboxylat; das Carboxylat-Ion ist praktisch inert.
- Gute Abgangsgruppe und schwacher +M-Effekt von X erhöhen die Reaktivität, sterisch anspruchsvolle Reste senken sie.
- Elektronenziehende Substituenten wie 4-Nitro beschleunigen die Verseifung von Benzoesäureestern, eine para-Dimethylaminogruppe senkt die Carbonylaktivität von Benzoylchlorid besonders stark.
- Säurechloride und Anhydride acylieren Amine zu Amiden und Alkohole zu Estern, etwa Morphin mit Acetanhydrid zu Diacetylmorphin; bei Acylübertragungen bleibt die Oxidationszahl des Carbonyl-C gleich.
Dieses Kapitel ist für Supporter
Relaxed ins Stex ist ein kleines, unabhängiges Projekt. Mit einem Zugang unterstützt du uns und schaltest das ganze 1. Staatsexamen frei. ❤️
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Erst mit bestätigter E-Mail-Adresse kannst du einen Zugang freischalten und nutzen.
Worum es geht
Carbonsäure-Derivate reagieren mit Nucleophilen fast immer nach demselben Muster: Addition, dann Eliminierung. Wie schnell das geht, hängt vom Derivat und seinen Substituenten ab. Dieses Wissen braucht man in der Pharmazie bei der Synthese von Estern und Amiden und bei der Frage, wie hydrolyseempfindlich ein Arzneistoff wie Acetylsalicylsäure ist.
Additions-Eliminierungs-Mechanismus
Carbonsäure-Derivate tragen eine Acylgruppe \(\ce{R-CO-}\), an die ein Heteroatom-Substituent X gebunden ist. X kann Chlorid, eine Acyloxy-, Alkoxy- oder Aminogruppe sein. Entscheidend ist, dass X das Molekül als Abgangsgruppe verlassen kann. Darauf beruht der typische Reaktionsweg dieser Stoffklasse.
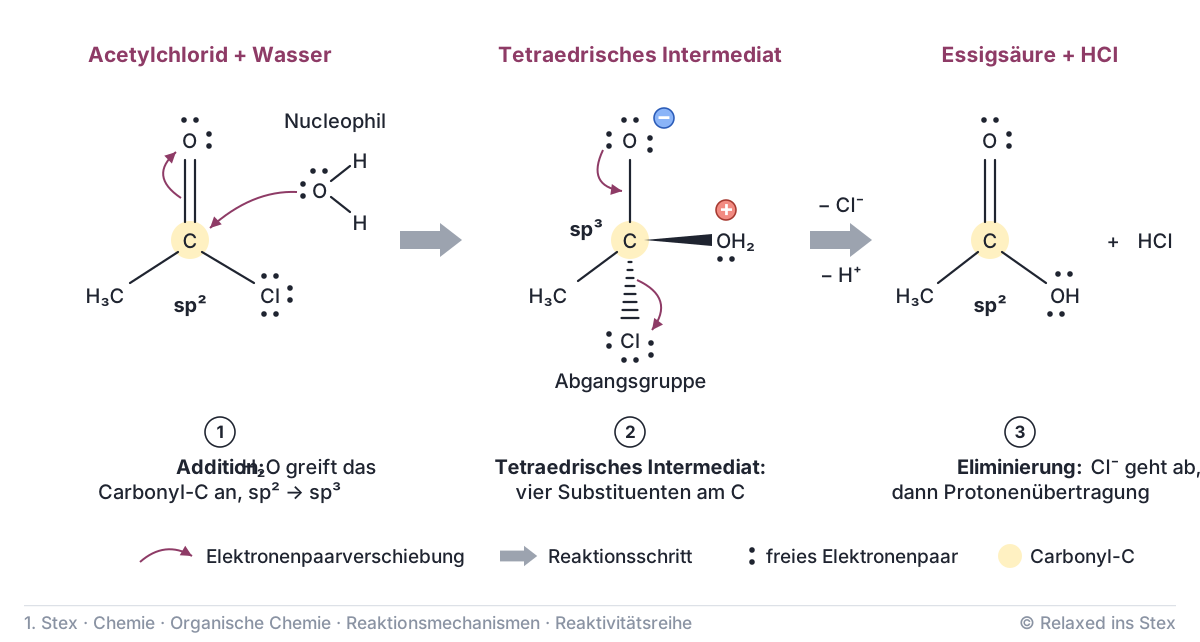
Zuerst greift ein Nucleophil das positivierte Carbonyl-C an, wie bei jeder nucleophilen Addition an Carbonyle. Die π-Bindung klappt zum Sauerstoff, es entsteht ein Alkoxid. Danach bildet sich die C=O-Bindung zurück und stößt X ab. Unterm Strich ersetzt das Nucleophil die Gruppe X. Diesen Weg nennt man Additions-Eliminierungs-Mechanismus.
Die Zwischenstufe nach dem Angriff des Nucleophils. Das ehemalige Carbonyl-C ist sp³-hybridisiert und trägt vier Substituenten: R, O⁻, X und das Nucleophil.
Die Hydrolyse von Acetylchlorid zeigt den Ablauf:
\[\ce{CH3COCl + H2O -> CH3COOH + HCl}\]
- Addition: Ein freies Elektronenpaar des Wassers greift das Carbonyl-C an.
- Intermediat: Es entsteht das tetraedrische Intermediat mit sp³-C und negativ geladenem Sauerstoff.
- Eliminierung: Die C=O-Bindung bildet sich zurück, Chlorid wird abgespalten.
- Protonenübertragung: Das Proton wandert ab, zurück bleibt Essigsäure.
Anders verhalten sich Aldehyde und Ketone. Ihr Carbonyl-C trägt nur H oder C. Hydrid und Carbanionen wären extrem schlechte Abgangsgruppen. Das Alkoxid wird deshalb protoniert, und es bleibt bei der Addition, etwa zum Hydrat oder Halbacetal. Dasselbe Additions-Eliminierungs-Prinzip begegnet dir bei der nucleophilen aromatischen Substitution.
Reaktivitätsreihe
Die Geschwindigkeit bestimmt vor allem der erste Schritt, der Angriff des Nucleophils. Er gelingt umso leichter, je stärker positiviert das Carbonyl-C ist. Zwei Eigenschaften von X entscheiden darüber:
- Mesomerie: Ein freies Elektronenpaar von X kann per +M-Effekt in die Carbonylgruppe schieben und das C-Atom entschärfen (Mesomerie).
- Abgangsgruppe: Je stabiler \(\ce{X-}\), desto leichter verläuft die Eliminierung.
Daraus ergibt sich die Reihe fallender Reaktivität gegenüber Nucleophilen:
\[\text{Keten} \geq \text{Säurechlorid} > \text{Anhydrid} > \text{Aldehyd} > \text{Keton} > \text{Ester} > \text{Amid} > \text{Carboxylat}\]
Chlor zieht stark induktiv. Sein 3p-Elektronenpaar überlappt schlecht mit dem 2p-Orbital des Kohlenstoffs, der +M-Effekt bleibt schwach. Chlorid ist zudem eine hervorragende Abgangsgruppe. Im Anhydrid teilt der Brückensauerstoff sein Elektronenpaar auf zwei Carbonylgruppen auf, und Carboxylat geht gut ab. Deshalb hydrolysiert verdünnte Natronlauge Essigsäureanhydrid schneller als Ester und Imide.
Im Ester schiebt der Alkoxy-Sauerstoff kräftig Elektronendichte zum Carbonyl-C, und Alkoholat ist eine schlechte Abgangsgruppe. Stickstoff ist weniger elektronegativ als Sauerstoff und spendet sein Elektronenpaar noch bereitwilliger. Amide sind daher die trägsten Derivate. Das Carboxylat-Ion steht ganz unten. Seine negative Ladung ist über beide Sauerstoffe verteilt und stößt Nucleophile ab, es verhält sich praktisch inert.
Aldehyde und Ketone fehlt ein +M-Donor am Carbonyl-C. Sie sind deshalb reaktiver als Ester, obwohl sie keine Abgangsgruppe besitzen. Ketone liegen unter Aldehyden, weil zwei Alkylreste per +I-Effekt schieben und abschirmen (Carbonylaktivität). Ketene wie \(\ce{H2C=C=O}\) besitzen ein sp-hybridisiertes Carbonyl-C in einem kumulierten System. Sie stehen an der Spitze, mindestens gleichauf mit den Säurechloriden.
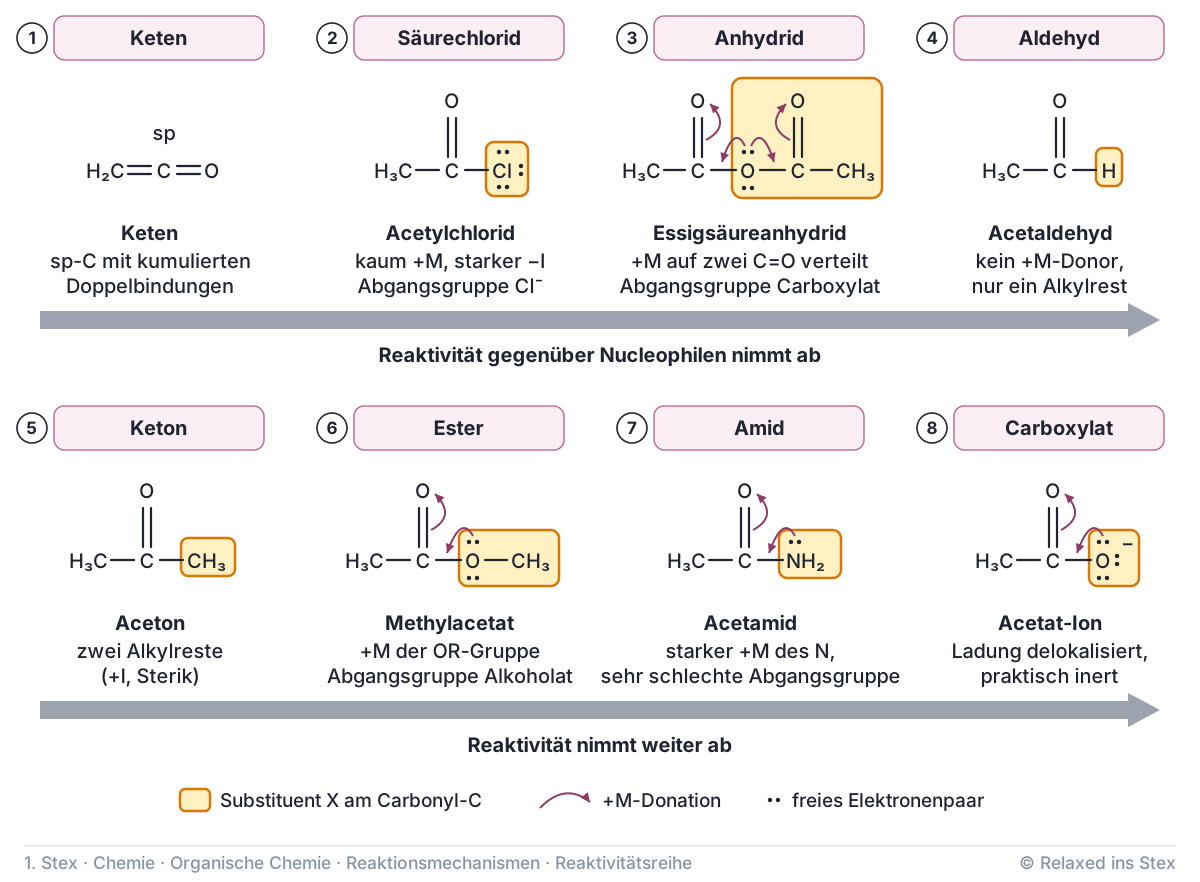
Gute Abgangsgruppe und schwacher +M-Effekt von X machen ein Derivat reaktiv. Starke Donation und schlechte Abgangsgruppe machen es träge.
Die Reihe Säurechlorid > Anhydrid > Aldehyd > Keton > Ester > Amid > Carboxylat wird im Examen gerne gefragt. Achte darauf, dass Aldehyde und Ketone zwischen Anhydrid und Ester stehen und das Carboxylat noch unter dem Amid liegt.
An Strukturformeln ordnest du so: Carbonylgruppe suchen, den Substituenten X am Carbonyl-C bestimmen, dann in die Reihe einsortieren. Ein Beispiel mit eigenen Stoffen ergibt Butanoylchlorid > Butanal > Butanon > Methylbutanoat > Butanamid > Butanoat. Acetylchlorid übertrifft entsprechend auch Acetaldehyd, Aceton, Acetessigester und Acetat. Bei gleichem Derivattyp entscheidet die sterische Hinderung. Hydroxid verseift Methylacetat schneller als tert-Butylacetat, weil der sperrige Rest den Angriff am Carbonyl-C behindert.
Substituenteneffekte
Innerhalb eines Derivattyps verschieben Substituenten die Reaktivität. Die Regel ist einfach: Was Elektronen vom Carbonyl-C abzieht, erhöht seine Elektrophilie. Was Elektronen schiebt, senkt sie. Am Benzoylrest wirken die bekannten induktiven und mesomeren Effekte. Mesomere Effekte erreichen die Carbonylgruppe nur aus para-Stellung, aus meta-Stellung wirkt fast nur der induktive Effekt.
Besonders stark ist die para-Dimethylaminogruppe. Ihr Elektronenpaar wird über den Ring bis zum Carbonylsauerstoff delokalisiert. 4-(Dimethylamino)benzoylchlorid hat deshalb eine besonders niedrige Carbonylaktivität.
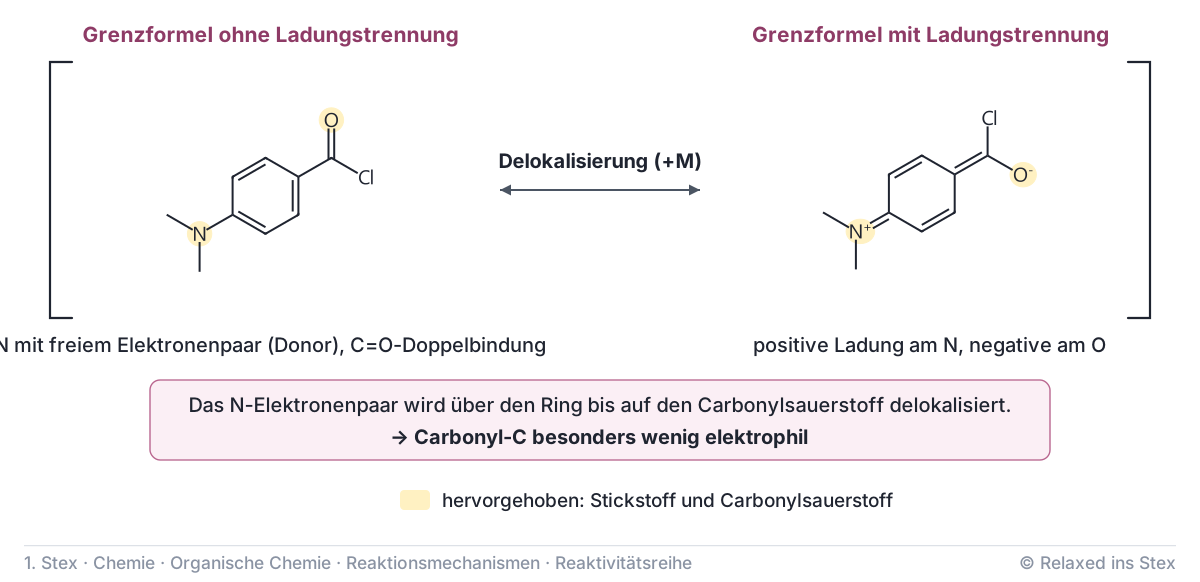
Dieselben Trends gelten für die alkalische Hydrolyse von Benzoesäureethylestern. Die Tabelle fasst beide Reihen zusammen.
| Substituent | Effekt | Benzoylchlorid | Verseifung des Ethylesters |
|---|---|---|---|
| 4-\(\ce{NO2}\) | −I, −M | stark erhöht | am schnellsten |
| 3-\(\ce{NO2}\) | −I | erhöht | beschleunigt |
| 3-Cl | −I | erhöht | beschleunigt, weniger als 4-\(\ce{NO2}\) |
| 4-Cl | −I und +M gleichen sich weitgehend aus | kaum verändert | kaum verändert |
| 3-\(\ce{CH3}\) | schwach +I | schwach gesenkt | geringfügig langsamer |
| 4-\(\ce{OCH3}\), 4-\(\ce{NH2}\) | +M | gesenkt | verlangsamt |
| 4-\(\ce{N(CH3)2}\) | stark +M | besonders stark gesenkt | stark verlangsamt |
Bei Amiden zählt, wie stark das Stickstoff-Elektronenpaar in die Carbonylgruppe schiebt. Alles, was dieses Elektronenpaar anderweitig bindet, macht das Amid reaktiver. Ein Cyclohexylrest am Stickstoff schiebt nur induktiv, das Amid bleibt träge. Ein Phenylrest zieht das Elektronenpaar teilweise in den Ring. Eine Nitrogruppe verstärkt diesen Sog, aus para-Stellung per −M-Effekt stärker als aus meta-Stellung per −I-Effekt. Für die alkalische Hydrolyse ergibt sich:
\[\text{N-Cyclohexyl-N-methylacetamid} < \text{N-Methyl-N-phenylacetamid} < \text{3-Nitrophenyl-} < \text{4-Nitrophenyl-Derivat}\]
Auch drei weitere Verbindungen übertreffen N,N-Dimethylacetamid. Im N-Methyldiacetamid teilen sich zwei Acylgruppen ein Stickstoff-Elektronenpaar. Im N-Acetylpyridinium-Ion ist der Stickstoff positiv geladen und kann nicht donieren, und Pyridin geht als neutrales Molekül leicht ab. Im N,N-Dimethyltrifluoracetamid zieht die \(\ce{CF3}\)-Gruppe von der Acylseite her Elektronen ab. Mehr zur Struktur der Amide findest du unter Amide und Imide.
Acylierung von Aminen und Alkoholen
Die reaktiven Derivate oben in der Reihe sind die klassischen Acylierungsmittel. Vor allem Säurechloride und Anhydride übertragen ihre Acylgruppe auf schwache Nucleophile wie Amine und Alkohole, jeweils über Addition und Eliminierung.
Die Übertragung einer Acylgruppe \(\ce{R-CO-}\) auf ein Nucleophil, meist unter Ersatz eines H-Atoms an N oder O. Aus Aminen entstehen Amide (N-Acylierung), aus Alkoholen Ester (O-Acylierung).
Primäre Amine reagieren mit Säurechloriden zu Amiden. Das freiwerdende HCl bindet ein zweites Äquivalent Amin oder eine zugesetzte Base:
\[\ce{CH3COCl + 2 CH3NH2 -> CH3CONHCH3 + CH3NH3+ + Cl-}\]
Alkohole liefern Ester. Benzoylchlorid und Methanol ergeben Benzoesäuremethylester:
\[\ce{C6H5COCl + CH3OH -> C6H5COOCH3 + HCl}\]
Chloracetylchlorid \(\ce{ClCH2COCl}\) reagiert mit einem primären Alkohol am Säurechlorid-C, nicht an der \(\ce{CH2Cl}\)-Gruppe. So entsteht ein Chloressigsäureester, also eine O-Acylierung. In einem Schema erkennst du eine Acylierung daran, dass eine C=O-Gruppe neu an N oder O hängt. Bei einer Alkylierung wird dagegen nur ein Alkylrest übertragen.
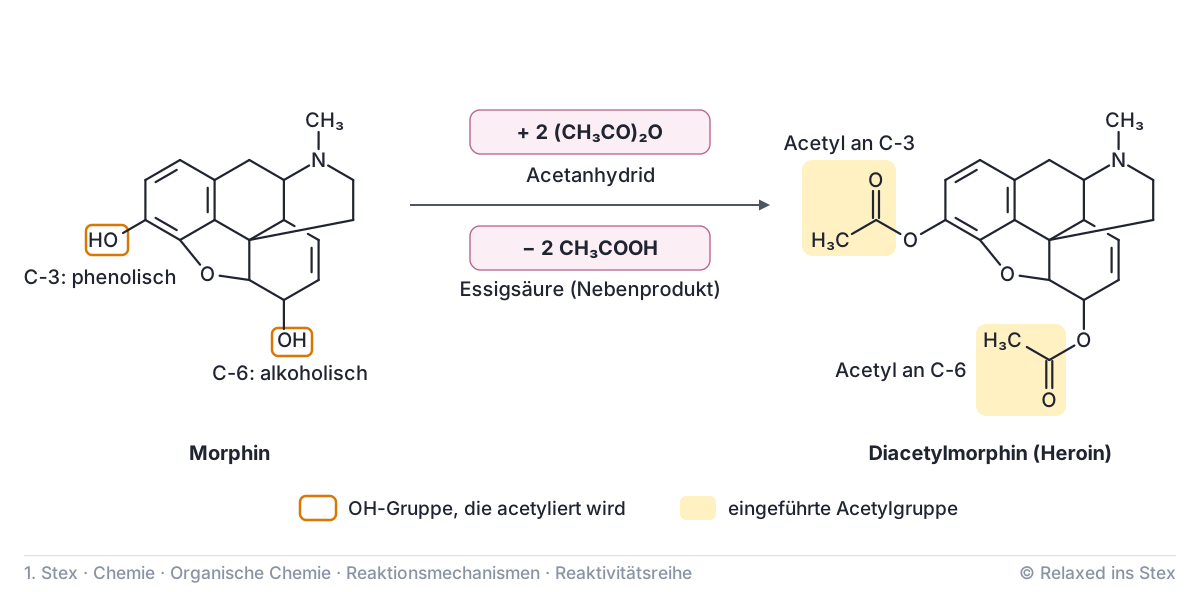
Acetanhydrid acetyliert beim Morphin beide OH-Gruppen, die phenolische an C-3 und die alkoholische an C-6. Aus Morphin und zwei Äquivalenten \(\ce{(CH3CO)2O}\) entstehen Diacetylmorphin und zwei Äquivalente \(\ce{CH3COOH}\).
Auch Ester können Acylgruppen übertragen, brauchen aber stärkere Nucleophile oder Katalyse. Typisch sind Aminolyse, Hydrazinolyse und Umesterung. Bei diesen Acylübertragungen ersetzt ein Heteroatom ein anderes. Die Oxidationszahl des Carbonyl-C bleibt deshalb gleich. Am Methylformiat \(\ce{HCOOCH3}\) zeigt sich das: H zählt −1, der Carbonylsauerstoff +2, das Ester-O +1, zusammen +2.
| Reaktion | Nucleophil | Produkt | Oxidationszahl des Carbonyl-C |
|---|---|---|---|
| Aminolyse | \(\ce{C2H5NH2}\) | N-Ethylformamid \(\ce{HCONHC2H5}\) | +2 |
| Hydrazinolyse | \(\ce{H2NNH2}\) | Formylhydrazid \(\ce{HCONHNH2}\) | +2 |
| Umesterung | \(\ce{C2H5OH}\) | Ethylformiat \(\ce{HCOOC2H5}\) | +2 |
Die Aminolyse eines Esters mit Ammoniak verläuft über ein tetraedrisches Intermediat, das noch die OR-Gruppe trägt. Ein Halbaminal bildet sich nur aus Aldehyden oder Ketonen und Aminen.
Quiz
Aussage 1
Eine para-ständige Dimethylaminogruppe erhöht die Carbonylaktivität von Benzoylchlorid.
Sie senkt sie besonders stark, weil ihr +M-Effekt Elektronendichte über den Ring bis zur Carbonylgruppe schiebt.
Aussage 2
Das Acetat-Ion wird von Nucleophilen leichter angegriffen als Acetamid.
Das Carboxylat-Ion steht ganz unten in der Reihe, noch unter dem Amid. Seine delokalisierte negative Ladung stößt Nucleophile ab.
Aussage 3
4-Nitrobenzoesäureethylester wird in alkalischer Lösung schneller hydrolysiert als 3-Chlorbenzoesäureethylester.
Die para-Nitrogruppe zieht per −I- und −M-Effekt stärker Elektronen ab als ein meta-Chloratom, das nur induktiv wirkt.
Aussage 4
Bei der Aminolyse von Methylformiat mit Ethylamin wird das Carbonyl-C-Atom reduziert.
Die Oxidationszahl bleibt bei +2, weil nur ein Heteroatom gegen ein anderes getauscht wird.
Aussage 5
Carbonsäureester sind gegenüber Nucleophilen reaktiver als Ketone.
Ketone sind reaktiver als Ester. Im Ester schiebt der Alkoxy-Sauerstoff per +M-Effekt Elektronendichte zum Carbonyl-C.
Aussage 6
Essigsäureanhydrid wird von verdünnter Natronlauge schneller hydrolysiert als Ethylacetat.
Anhydride stehen in der Reaktivitätsreihe über den Estern, weil der Brückensauerstoff schwächer doniert und Carboxylat gut abgeht.
Aussage 7
Ersetzt man in N,N-Dimethylacetamid eine Methylgruppe durch einen Phenylrest, steigt die Reaktivität gegenüber Nucleophilen.
Der Phenylrest zieht das Stickstoff-Elektronenpaar teilweise in den Ring, es doniert weniger in die Carbonylgruppe.
Aussage 8
Die Umsetzung von Chloracetylchlorid mit Ethanol zum Chloressigsäureethylester ist eine O-Acylierung.
Der Alkohol greift am Säurechlorid-C an und erhält die Acylgruppe \(\ce{ClCH2CO-}\). Die \(\ce{CH2Cl}\)-Gruppe bleibt erhalten.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.