UV-Absorption von Carbonylverbindungen
Wie man die UV-Banden von Ketonen aus dem Orbitalschema der C=O-Gruppe ableitet und isolierte von konjugierten Carbonylchromophoren unterscheidet.
Das Wichtigste in Kürze
- Die Carbonylgruppe ist ein Chromophor mit den Orbitalen σ, π, \(n_p\) (HOMO), π* (LUMO) und σ*; ihre UV-Banden folgen aus diesem Orbitalschema.
- Aceton: schwache Bande bei ca. 273 nm durch \(n_p \to \pi^*\), intensive Bande bei ca. 186 nm durch \(\pi \to \pi^*\) und nicht durch σ→σ*; ε ist bei 186 nm größer.
- Der **n→π*-Übergang ist der energieärmste Übergang der C=O-Gruppe, liefert die langwelligste Bande und ist symmetrieverboten mit ε von etwa 5 bis 200** L mol⁻¹ cm⁻¹.
- Die Bande von D-Campher bei 290 nm ist das n→π* einer isolierten Ketogruppe; π→π* isolierter Carbonylgruppen liegt unter 200 nm.
- Das UV-Maximum von Cortisonacetat und Cortisol um 240 nm stammt vom konjugierten \(\Delta^4\)-3-Keton in Ring A, nicht von 11-Keton, 20-Keton oder Estergruppe.
- Die Reduktion eines Arylketons wie Noradrenalon zum Benzylalkohol beendet die Konjugation mit dem Aromaten und verändert das UV-Spektrum.
Dieses Kapitel ist für Supporter
Relaxed ins Stex ist ein kleines, unabhängiges Projekt. Mit einem Zugang unterstützt du uns und schaltest das ganze 1. Staatsexamen frei. ❤️
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Erst mit bestätigter E-Mail-Adresse kannst du einen Zugang freischalten und nutzen.
Worum es geht
Die Carbonylgruppe gehört zu den häufigsten Chromophoren in Arzneistoffen, vom einfachen Keton bis zu Corticosteroiden wie Cortisol. Ihre UV-Banden lassen sich aus einem Orbitalschema ableiten. Ob die C=O-Gruppe isoliert oder konjugiert ist, entscheidet, ob ein Stoff bei üblichen Messwellenlängen kräftig absorbiert.
Orbitalschema der Carbonylgruppe
Für die UV-Absorption der C=O-Gruppe zählen fünf Orbitale. Am tiefsten liegt das bindende σ-Orbital der C=O-Bindung. Darüber folgt das bindende π-Orbital aus je einem p-Orbital von Kohlenstoff und Sauerstoff. Der Sauerstoff trägt außerdem zwei freie Elektronenpaare. Sie beteiligen sich an keiner Bindung und heißen deshalb nichtbindende Orbitale (n).
Das energiereichere freie Elektronenpaar sitzt in einem reinen p-Orbital, dem \(n_p\)-Orbital. Es liegt in der Molekülebene und ist das höchste besetzte Orbital, das HOMO. Unbesetzt sind das antibindende \(\pi^*\)-Orbital als LUMO und darüber das \(\sigma^*\)-Orbital. HOMO und LUMO kennst du aus der Elektronenanregung.
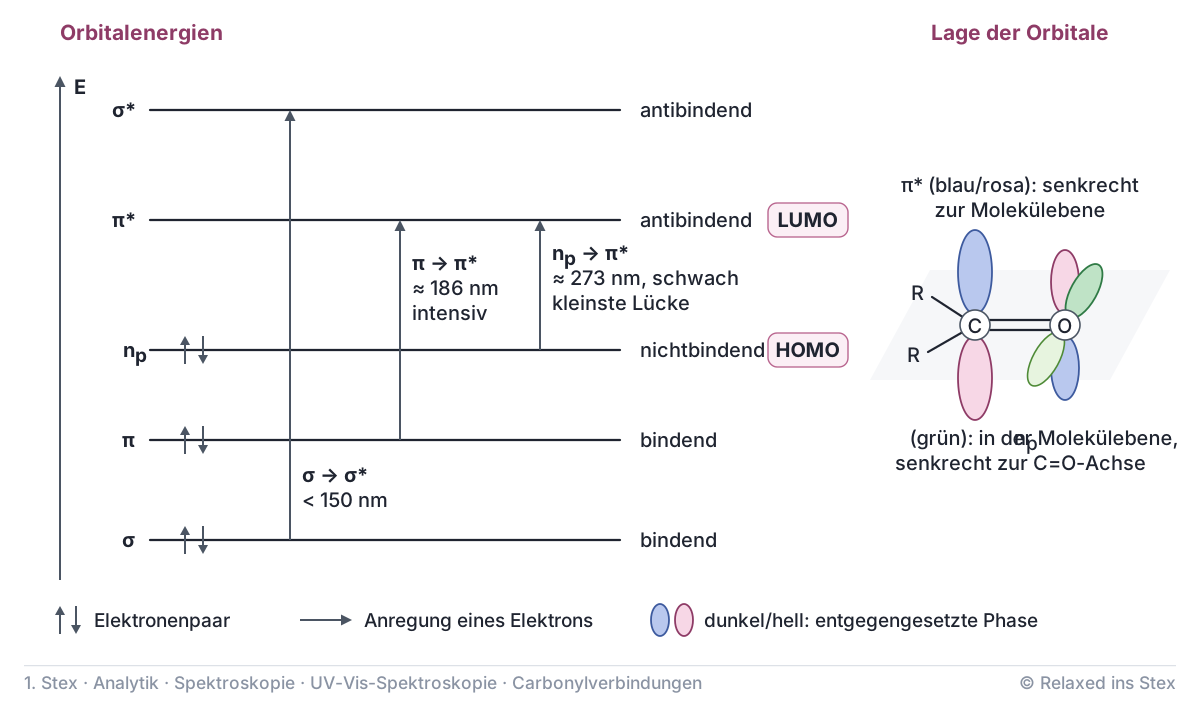
Die Länge eines Pfeils im Schema entspricht der Energie des Übergangs. Wegen \(E = h \cdot c / \lambda\) gilt: Je kleiner die Energiedifferenz, desto größer die Wellenlänge. Daraus folgt die Reihenfolge \(n_p \to \pi^*\) vor \(\pi \to \pi^*\) vor \(\sigma \to \sigma^*\). Der \(\sigma \to \sigma^*\)-Übergang braucht so viel Energie, dass er erst im Vakuum-UV unterhalb von etwa 150 nm liegt. Im normalen Spektrum taucht er nicht auf.
Die beiden Banden von Aceton
Aceton zeigt zwei Banden. Bei ca. 273 nm liegt eine breite, sehr schwache Bande. Sie gehört zum energieärmsten Übergang, also zu \(n_p \to \pi^*\). Bei ca. 186 nm liegt eine intensive Bande. Sie entsteht durch den \(\pi \to \pi^*\)-Übergang. Der molare Absorptionskoeffizient ε ist dort rund zwei Zehnerpotenzen größer als bei 273 nm.
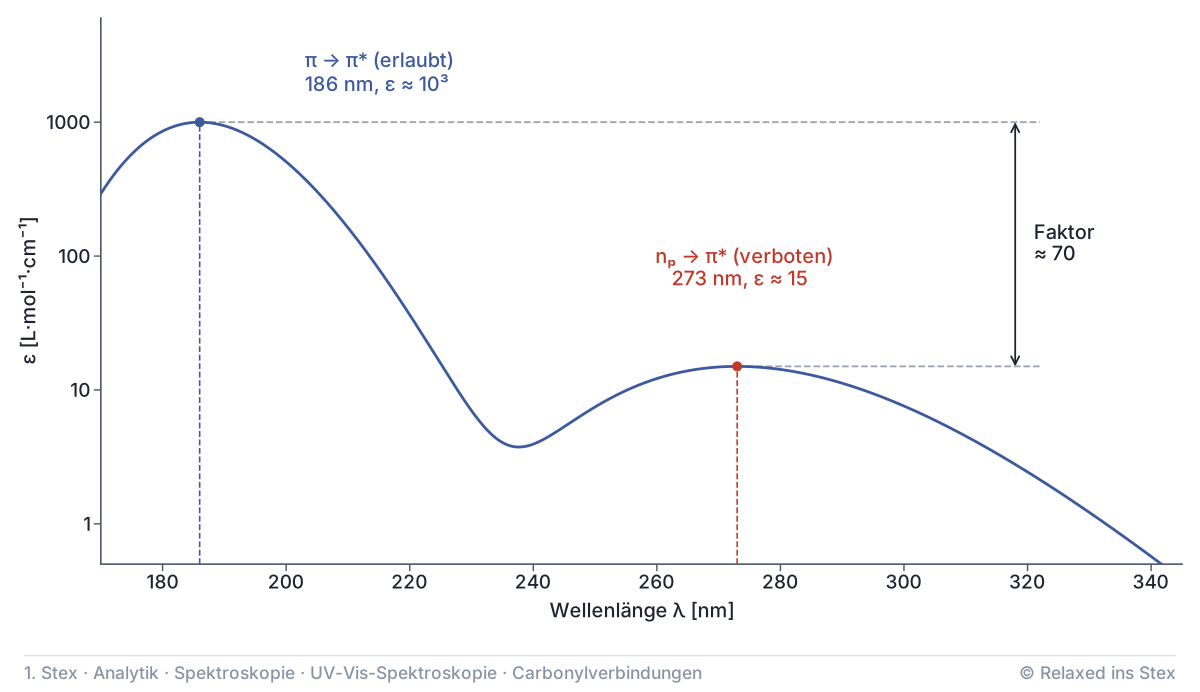
Diese Zuordnung wird im Examen gerne gefragt: Die schwache Bande bei 273 nm ist \(n_p \to \pi^*\), die starke bei 186 nm ist trotz ihrer kurzen Wellenlänge keine Anregung ins \(\sigma^*\)-Orbital. Und ε ist bei 186 nm größer als bei 273 nm, nicht umgekehrt. Die logarithmische ε-Achse der Abbildung macht den Unterschied sichtbar.
Mit einem vorgelegten Orbitalschema ordnest du Banden so zu:
- Orbitale sortieren: besetzte (σ, π, n) und unbesetzte (π, σ) Orbitale nach Energie ordnen.
- Übergänge bilden: Pfeile von besetzten zu unbesetzten Orbitalen ziehen. Der kürzeste Pfeil gehört zur langwelligsten Bande.
- Messbereich prüfen: Übergänge mit sehr großer Energie wie σ→σ* liegen unter 150 nm und fallen heraus.
- Intensität zuordnen: Erlaubte Übergänge wie π→π* geben starke Banden, verbotene wie n→π* schwache.
n→π*-Übergang
Der \(n \to \pi^*\)-Übergang liefert bei jeder Carbonylverbindung die langwelligste Bande. Das folgt direkt aus dem Orbitalschema. Das \(n_p\)-Orbital liegt höher als das π-Orbital, der Sprung ins π* ist also kürzer. Der \(\pi \to \pi^*\)-Übergang braucht mehr Energie und absorbiert kürzerwellig.
Anregung eines Elektrons aus einem nichtbindenden Orbital eines Heteroatoms in ein antibindendes π*-Orbital. Bei C=O stammt das Elektron aus dem \(n_p\)-Orbital des Sauerstoffs.
Warum die Bande so schwach ist
Das \(n_p\)-Orbital liegt in der Molekülebene. Die Lappen des π*-Orbitals stehen senkrecht zu dieser Ebene. Man kann sich das wie zwei gekreuzte Stäbe vorstellen, die sich kaum berühren. Die Orbitale überlappen praktisch nicht, und Licht kann das Elektron nur schlecht von einem ins andere heben.
Ein Übergang, bei dem die Symmetrie von Ausgangs- und Zielorbital kein Übergangsdipolmoment zulässt. Er tritt trotzdem auf, etwa durch Molekülschwingungen, aber mit geringer Wahrscheinlichkeit und daher kleinem ε.
Der \(n \to \pi^*\)-Übergang der Carbonylgruppe ist symmetrieverboten. Seine molaren Absorptionskoeffizienten bleiben klein. Erlaubte \(\pi \to \pi^*\)-Übergänge erreichen dagegen Werte bis etwa \(10^5\,\mathrm{L\,mol^{-1}\,cm^{-1}}\).
| Merkmal | \(n \to \pi^*\) | \(\pi \to \pi^*\) |
|---|---|---|
| Energiebedarf | gering | höher |
| Lage bei isoliertem C=O | ca. 270 bis 300 nm | unter 200 nm |
| Auswahlregel | symmetrieverboten | erlaubt |
| ε in \(\mathrm{L\,mol^{-1}\,cm^{-1}}\) | etwa 5 bis 200 | bis etwa \(10^5\) |
Campher: eine isolierte Ketogruppe
D-Campher zeigt eine schwache Bande bei 290 nm. Seine Ketogruppe sitzt an C-2 des bicyclischen Gerüsts. Beide Nachbarn, C-1 und C-3, sind sp³-Kohlenstoffe. Es gibt weder eine Doppelbindung noch einen Aromaten in Reichweite. Die Ketogruppe ist also ein isolierter Chromophor.
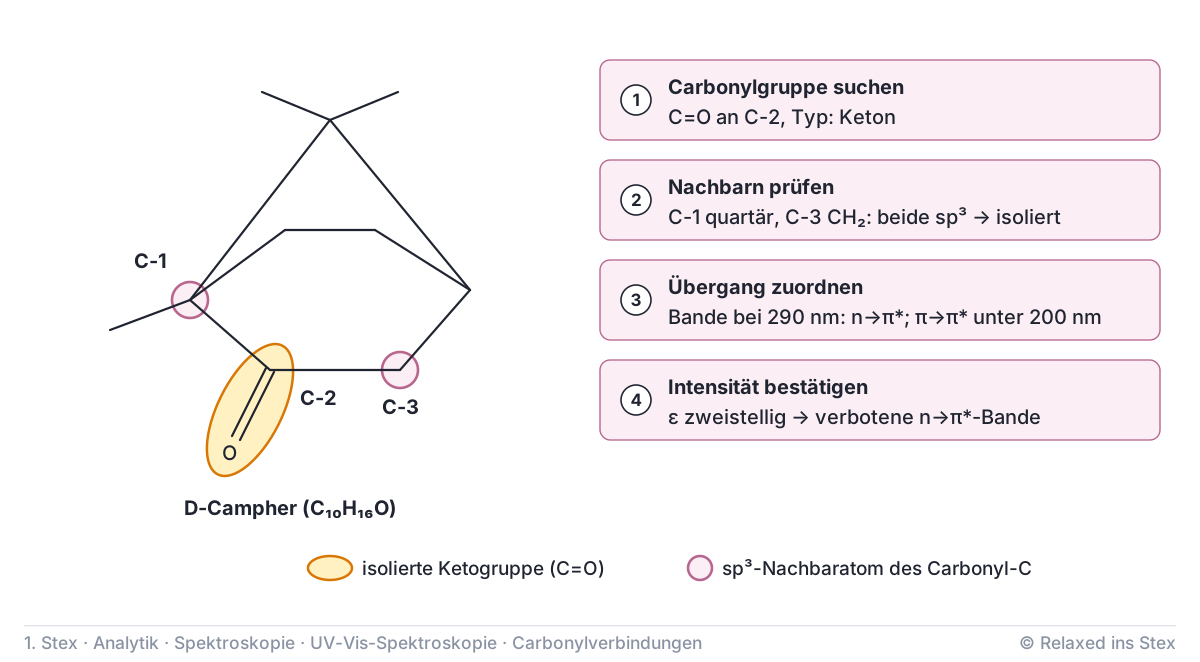
Damit ist die Bande bei 290 nm der \(n \to \pi^*\)-Übergang. Der \(\pi \to \pi^*\)-Übergang einer isolierten Carbonylgruppe liegt unter 200 nm. Ein isoliertes Keton hat deshalb weder bei 290 nm noch um 250 bis 265 nm eine π→π*-Bande. An jeder Strukturformel prüfst du dafür die beiden α-Kohlenstoffe der C=O-Gruppe. Tragen sie nur Einfachbindungen, ist die Gruppe isoliert.
Dieser Übergang ist ein Examensklassiker: Er ist der energieärmste Übergang der C=O-Gruppe und liefert die langwelligste Bande, ist aber symmetrieverboten und schwach mit ε von etwa 5 bis 200 L mol⁻¹ cm⁻¹. Ordne eine langwellige, schwache Bande eines isolierten Ketons wie Campher deshalb n→π* zu, nie π→π*.
Konjugierte Carbonylsysteme
Steht eine C=C-Doppelbindung direkt neben der C=O-Gruppe, verschmelzen die beiden π-Systeme. Im konjugierten System liegt das HOMO höher und das LUMO tiefer als bei den isolierten Gruppen. Der \(\pi \to \pi^*\)-Übergang rückt dadurch weit über 200 nm. Die Bande verschiebt sich bathochrom und hyperchrom.
Chromophor aus einer C=O-Gruppe und einer C=C-Doppelbindung in α,β-Stellung, also ein α,β-ungesättigtes Keton (C=C–C=O). Sein erlaubter π→π*-Übergang ist intensiv und liegt deutlich oberhalb von 200 nm.
Das Δ4-3-Keton der Corticosteroide
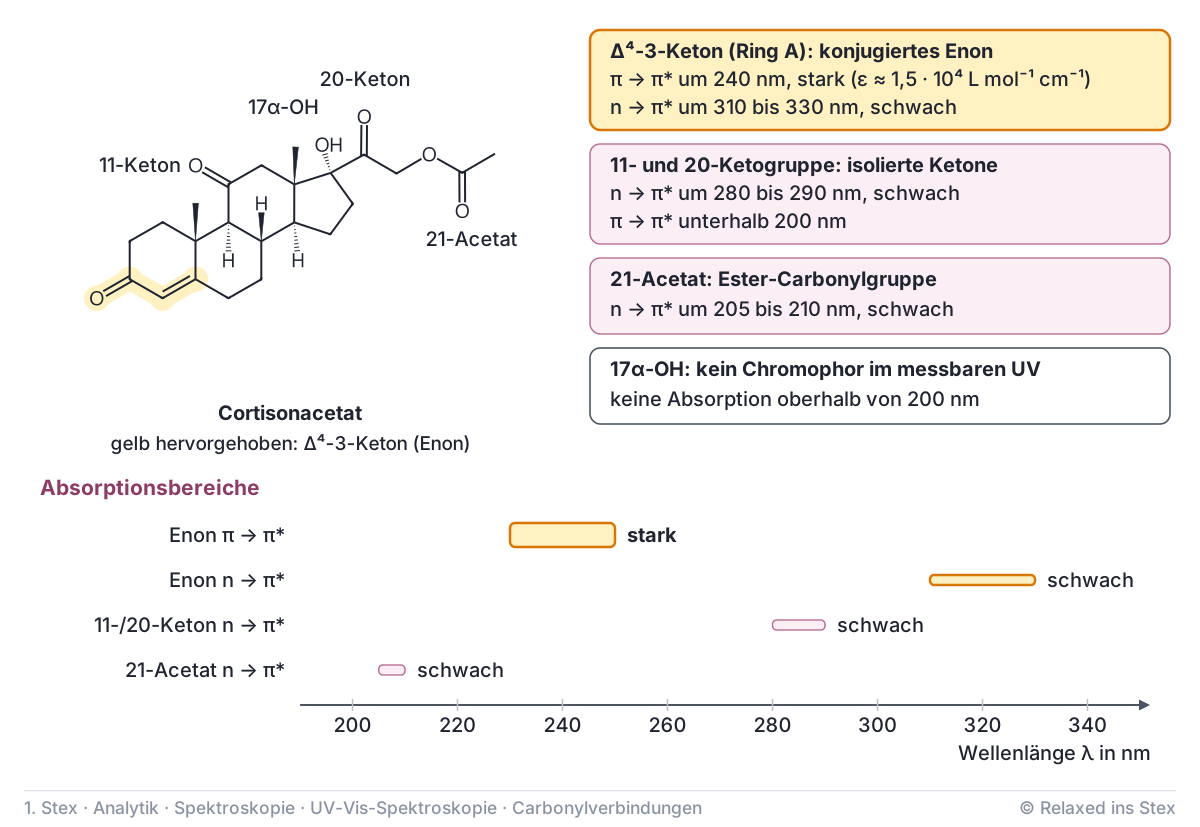
Cortisonacetat absorbiert stark bei etwa 240 nm. Verantwortlich ist Ring A. Dort bilden die 3-Ketogruppe und die Doppelbindung zwischen C-4 und C-5 ein konjugiertes Enon, das \(\Delta^4\)-3-Keton. Seine Bande erreicht ε-Werte in der Größenordnung \(10^4\,\mathrm{L\,mol^{-1}\,cm^{-1}}\).
Das Molekül trägt weitere sauerstoffhaltige Gruppen. Alle sind isoliert und tragen zur Bande bei 240 nm nichts bei.
| Gruppe | konjugiert | UV-Absorption |
|---|---|---|
| \(\Delta^4\)-3-Keton in Ring A | ja, Enon | intensiv um 240 nm |
| 11-Ketogruppe | nein | schwaches n→π* um 290 nm, π→π* unter 200 nm |
| 20-Ketogruppe neben 17-OH | nein | wie das 11-Keton |
| 21-Acetat (Ester) | nein | erst unterhalb von etwa 210 nm |
| 17-Hydroxygruppe | nein | keine Absorption oberhalb von 200 nm |
Die starke Bande einer isolierten Ketogruppe liegt also kürzerwellig als die des Enons. Ihr schwaches n→π* fällt neben der Enonbande nicht ins Gewicht. Auch das n→π* des Enons selbst ist durch die Konjugation verschoben und liegt jenseits von 300 nm. So liefert das Enon das Maximum mit der größten Wellenlänge.
Bei Cortisol steht an C-11 eine Hydroxygruppe statt der Ketogruppe. Das Enon in Ring A ist gleich, also auch die Bande um 240 nm. Nach der Wellenlänge geordnet folgen auf das Enon die isolierte 20-Ketogruppe, dann die Estergruppe veresterter Derivate. Die Hydroxygruppen absorbieren im üblichen Messbereich gar nicht.
Eine C=O-Gruppe allein absorbiert schwach oder unter 200 nm. Erst die C=C-Doppelbindung in α,β-Stellung macht daraus eine starke Bande um 240 nm.
Arylketon und Benzylalkohol
Auch ein Benzolring kann mit der Carbonylgruppe konjugieren. Ein Beispiel ist Noradrenalon, also 2-Amino-1-(3,4-dihydroxyphenyl)ethanon. Wird seine Ketogruppe zum Benzylalkohol reduziert, entsteht Noradrenalin. Damit endet die Konjugation, und übrig bleibt nur der Chromophor des Catecholrings.
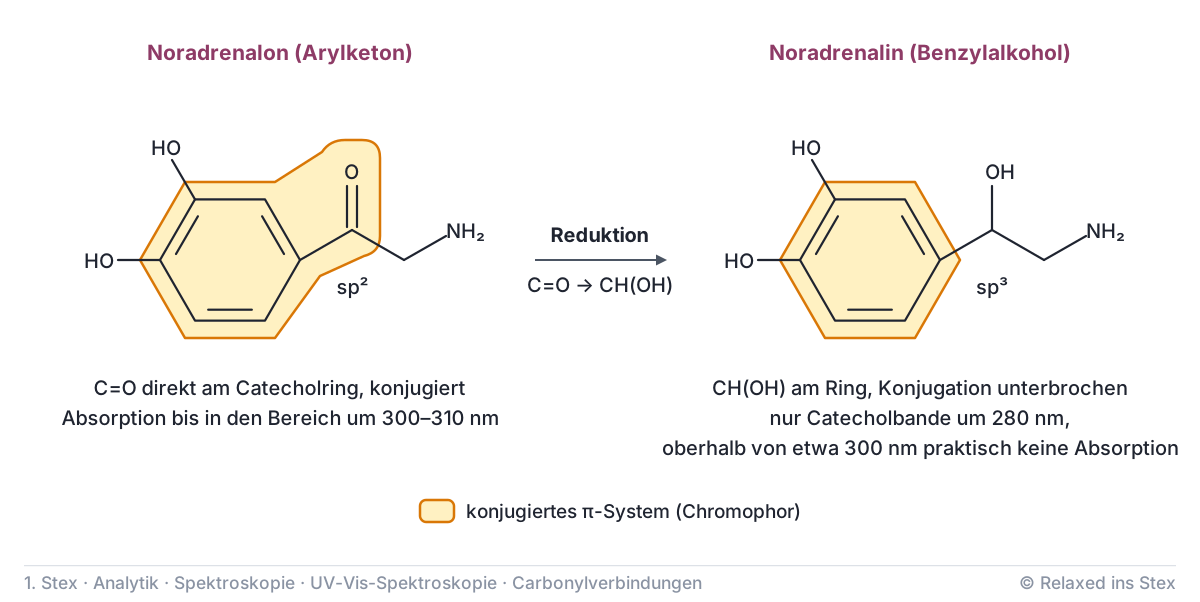
Keton und Alkohol unterscheiden sich deshalb deutlich im UV-Spektrum. Das Arylketon absorbiert langwelliger als der Alkohol. So lässt sich Noradrenalon als Verunreinigung neben Noradrenalin UV-photometrisch erkennen.
Quiz
Aussage 1
Die breite, schwache Bande von Aceton bei ca. 273 nm entsteht durch einen \(n_p \to \pi^*\)-Übergang.
Das \(n_p\)-Orbital ist das HOMO, π* das LUMO. Dieser energieärmste Übergang liefert die langwellige, schwache Bande.
Aussage 2
Die intensive Bande von Aceton bei ca. 186 nm beruht auf der Anregung eines Elektrons aus dem σ- in das σ*-Orbital.
Die Bande bei 186 nm ist ein π→π-Übergang. σ→σ-Übergänge liegen im Vakuum-UV unterhalb von etwa 150 nm.
Aussage 3
Bei Carbonylverbindungen benötigt der n→π-Übergang weniger Energie als der π→π-Übergang und absorbiert daher langwelliger.
Das \(n_p\)-Orbital liegt energetisch höher als das π-Orbital, der Abstand zum π* ist kleiner.
Aussage 4
Noradrenalon und Noradrenalin lassen sich UV-spektroskopisch unterscheiden, weil im Alkohol die Konjugation der Carbonylgruppe mit dem Aromaten fehlt.
Die Reduktion der Ketogruppe zum Benzylalkohol beendet die Konjugation, das Arylketon absorbiert langwelliger.
Aussage 5
Das UV-Maximum von Cortisonacetat bei etwa 240 nm geht auf die 21-Acetatgruppe zurück.
Estergruppen absorbieren erst unterhalb von etwa 210 nm. Ursache der Bande ist das konjugierte \(\Delta^4\)-3-Keton in Ring A.
Aussage 6
Die schwache UV-Bande von D-Campher bei 290 nm ist der n→π*-Übergang einer isolierten Ketogruppe.
Die Ketogruppe an C-2 hat nur sp³-Nachbarn und ist nicht konjugiert. Ihr π→π*-Übergang liegt unter 200 nm.
Aussage 7
Der molare Absorptionskoeffizient von Aceton ist bei 273 nm größer als bei 186 nm.
Umgekehrt: Bei 186 nm liegt der erlaubte π→π-Übergang mit rund zwei Zehnerpotenzen größerem ε als das verbotene n→π bei 273 nm.
Aussage 8
Weil \(n_p\)- und π-Orbital der C=O-Gruppe gut überlappen, ist der n→π-Übergang erlaubt und erreicht ε-Werte über \(10^4\) L mol⁻¹ cm⁻¹.
Die Orbitale stehen senkrecht zueinander und überlappen kaum. Der Übergang ist symmetrieverboten, ε liegt nur bei etwa 5 bis 200 L mol⁻¹ cm⁻¹.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.