Raman-Effekt: Streuprinzip und Aufbau des Spektrums
Wie der Raman-Effekt durch inelastische Lichtstreuung entsteht, wo Rayleigh-, Stokes- und Anti-Stokes-Banden im Spektrum liegen und warum die Polarisierbarkeit über die Raman-Aktivität entscheidet.
Das Wichtigste in Kürze
- Der Raman-Effekt ist die inelastische Streuung von monochromatischem Laserlicht, bei der das Photon Energie mit einer Molekülschwingung austauscht; Raman-Spektren sind Streu- bzw. Emissionsspektren einer Molekülspektroskopie.
- Die Raman-Verschiebung \(\Delta\tilde{\nu} = \tilde{\nu}_0 - \tilde{\nu}_s\) wird in \(\mathrm{cm^{-1}}\) angegeben und hängt nicht von der Laserwellenlänge ab.
- Die Rayleigh-Linie entsteht durch elastische Streuung, liegt bei 0 cm⁻¹ und ist das intensivste Signal.
- Stokes-Banden liegen bei positiver Verschiebung (größere Wellenlänge) und sind intensiver; Anti-Stokes-Banden liegen spiegelbildlich bei negativer Verschiebung und sind schwächer, weil v = 1 bei Raumtemperatur kaum besetzt ist.
- Raman-aktiv sind Schwingungen mit Änderung der Polarisierbarkeit, auch ohne Dipolmomentänderung; symmetrische Schwingungen liefern intensive Banden, z. B. die symmetrische Valenzschwingung von \(\ce{CO2}\).
Dieses Kapitel ist für Supporter
Relaxed ins Stex ist ein kleines, unabhängiges Projekt. Mit einem Zugang unterstützt du uns und schaltest das ganze 1. Staatsexamen frei. ❤️
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Erst mit bestätigter E-Mail-Adresse kannst du einen Zugang freischalten und nutzen.
Worum es geht
Die Raman-Spektroskopie ist neben der IR-Spektroskopie das zweite große Verfahren der Schwingungsspektroskopie. Sie misst Streulicht statt Absorption und erfasst deshalb auch Schwingungen, die im IR unsichtbar bleiben. In der Pharmazie dient sie etwa zur Identitätsprüfung von Arzneistoffen wie Paracetamol.
Streuung statt Absorption
Wie die IR-Spektroskopie liefert die Raman-Spektroskopie Informationen über Molekülschwingungen. Der Weg dorthin ist aber ein anderer. Die Probe absorbiert kein Infrarotlicht, sondern streut sichtbares oder nahinfrarotes Laserlicht.
Trifft ein Photon auf ein Molekül, wird es meist ohne Energieänderung gestreut. Diese elastische Streuung heißt Rayleigh-Streuung. Sehr selten tauscht das Photon beim Streuen Energie mit einer Molekülschwingung aus. Diese inelastische Streuung ist der Raman-Effekt. Das gestreute Photon hat dann eine etwas andere Energie als das eingestrahlte.
Die Energiedifferenz entspricht genau einem Schwingungsquant. Man gibt sie als Raman-Verschiebung in Wellenzahlen an. Sie hängt nicht von der Wellenlänge des Lasers ab. Dieselbe Schwingung erscheint also immer bei derselben Verschiebung.
\[\Delta\tilde{\nu} = \tilde{\nu}_0 - \tilde{\nu}_s\]
Dabei ist \(\Delta\tilde{\nu}\) die Raman-Verschiebung in \(\mathrm{cm^{-1}}\), \(\tilde{\nu}_0\) die Wellenzahl des Anregungslichts und \(\tilde{\nu}_s\) die Wellenzahl des Streulichts.
Ein Beispiel mit eigenen Zahlen: Ein grüner Laser mit 532 nm hat \(\tilde{\nu}_0 = 10^7/532 \approx 18\,797\ \mathrm{cm^{-1}}\) (Wellenlänge in nm). Eine Schwingung bei \(459\ \mathrm{cm^{-1}}\) erzeugt Streulicht bei \(18\,338\ \mathrm{cm^{-1}}\), also bei 545,3 nm. Das Streulicht ist längerwellig, weil das Photon Energie an das Molekül abgegeben hat.
Messprinzip
Ein Raman-Spektrometer bestrahlt die Probe mit monochromatischem Laserlicht. Über den Streuprozess werden Molekülschwingungen angeregt, in Gasen auch Rotationen. Registriert wird die Intensität des inelastisch gestreuten Lichts gegen die Raman-Verschiebung. Das Rayleigh-Licht trägt keine Strukturinformation und wird im Gerät weitgehend herausgefiltert. Warum man dafür einen starken Laser braucht, steht unter Laseranregung und Messtechnik.
Weil Schwingungen ganzer Moleküle erfasst werden, gehört die Raman-Spektroskopie zur Molekülspektroskopie. Das Spektrum entsteht aus Licht, das die Probe aussendet. Raman-Spektren zählen deshalb zu den Emissionsspektren, genauer zu den Streuspektren. Diese Einordnung wird im Examen gerne gefragt: Gemessen wird ausgesandtes Streulicht, nicht die Schwächung eines durchtretenden Strahls.
Der Streuvorgang läuft nur während der Bestrahlung ab. Anders als bei der Fluoreszenz gibt es keine echte Absorption in einen elektronisch angeregten Zustand, aus dem Licht mit eigener Lebensdauer nachleuchtet. Auch Beugung ist nicht die Grundlage, denn sie lenkt Wellen an Kanten oder Gittern ab, ohne ihre Energie zu ändern.
Der Verdampfungs-Lichtstreudetektor (ELSD) misst ebenfalls Streulicht. Er erfasst aber die Streuung an Analytpartikeln nach Verdampfen des Eluenten und wertet keine Raman-Linien aus.
Rayleigh-Linie
Bei der Rayleigh-Streuung verlässt das Photon das Molekül mit derselben Energie, mit der es eingestrahlt wurde. Das Molekül endet im selben Schwingungsniveau, in dem es gestartet ist. Die Wellenzahl des Streulichts gleicht also der des Lasers.
Im Spektrum liegt die Rayleigh-Linie deshalb bei der Raman-Verschiebung 0 cm⁻¹. Sie ist mit großem Abstand das intensivste Signal, denn elastische Streuung ist um mehrere Größenordnungen häufiger als inelastische. Für die Auswertung dient sie als Nullpunkt, von dem aus man alle Raman-Banden abliest.
Stokes- und Anti-Stokes-Banden
Der Streuprozess lässt sich im Energieniveauschema verfolgen. Das Photon hebt das Molekül kurzzeitig in einen virtuellen Zustand. Dieser ist kein echtes Energieniveau und existiert nur während der Wechselwirkung. Von dort fällt das Molekül sofort zurück und sendet ein Photon aus.
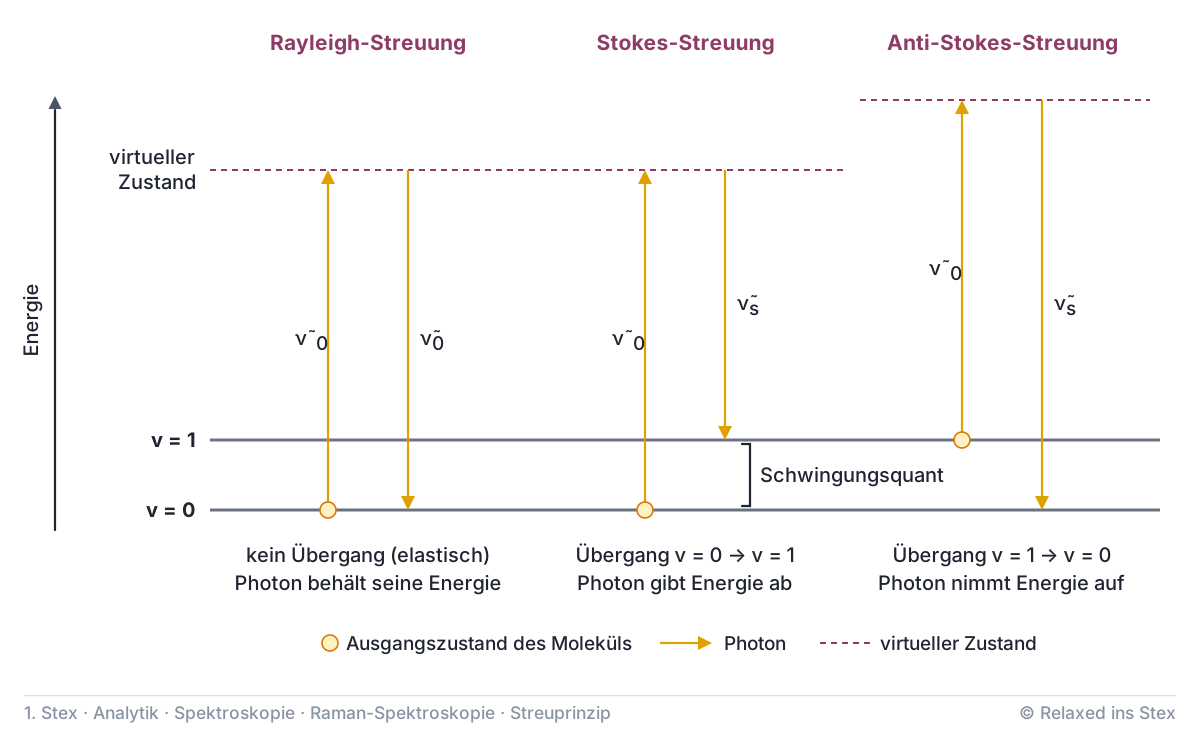
Endet das Molekül eine Stufe höher in v = 1, hat das Photon ein Schwingungsquant abgegeben. Das Streulicht ist energieärmer und hat eine kleinere Wellenzahl, also eine größere Wellenlänge. Das sind die Stokes-Banden bei positiver Raman-Verschiebung.
Startet das Molekül bereits in v = 1 und endet in v = 0, nimmt das Photon Energie mit. Die Anti-Stokes-Banden liegen deshalb bei negativer Raman-Verschiebung und kleinerer Wellenlänge als das Anregungslicht. Im Beispiel oben läge die Anti-Stokes-Bande der 459-cm⁻¹-Schwingung bei 519,3 nm.
Beide Prozesse betreffen dasselbe Schwingungsquant. Stokes- und Anti-Stokes-Banden liegen daher spiegelbildlich beiderseits der Rayleigh-Linie. Ihre Intensität unterscheidet sich aber deutlich. Bei Raumtemperatur sind laut Boltzmann-Verteilung fast alle Moleküle im Grundzustand v = 0. Nur wenige starten in v = 1, deshalb sind die Anti-Stokes-Banden deutlich schwächer. Für die Routinemessung nutzt man die Stokes-Seite.
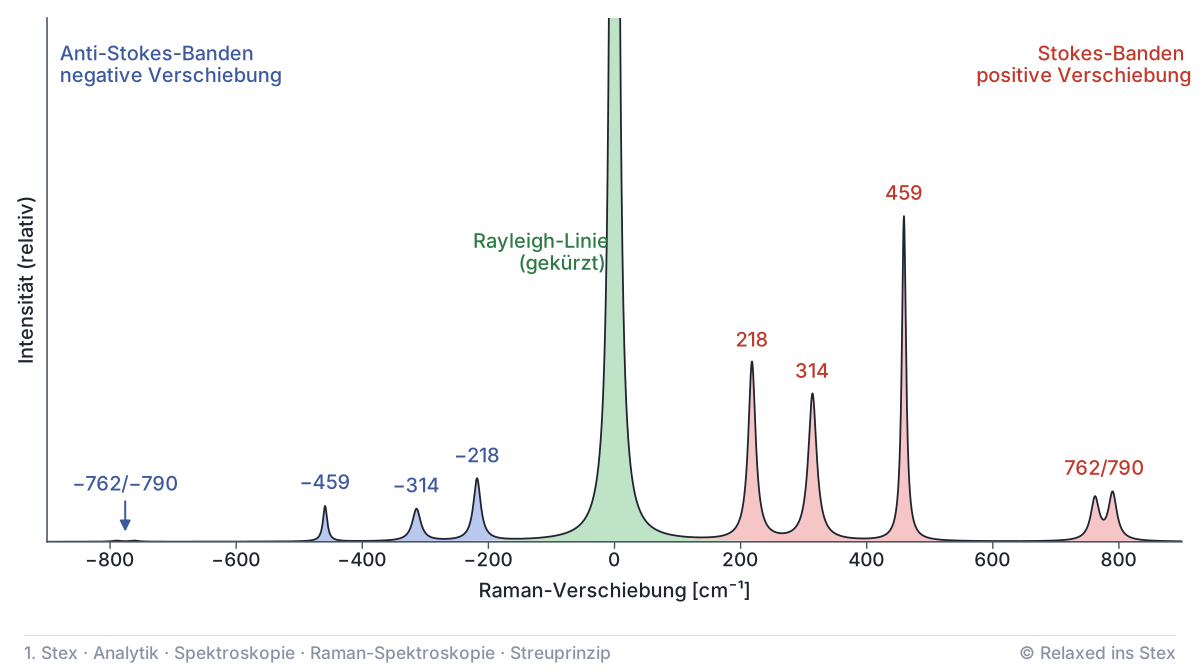
Das Spektrum von Tetrachlormethan zeigt alle drei Bereiche. So ordnest du ein vorgelegtes Raman-Spektrum zu:
- Rayleigh-Linie suchen: das mit Abstand höchste Signal bei 0 cm⁻¹.
- Stokes-Seite bestimmen: die intensiveren Banden bei positiver Verschiebung, bei \(\ce{CCl4}\) etwa 218, 314, 459 und 762/790 cm⁻¹.
- Anti-Stokes-Seite bestimmen: die schwächeren Banden bei denselben Beträgen mit negativem Vorzeichen.
- Kontrolle: Niedrige Schwingungen wie 218 cm⁻¹ sind auch auf der Anti-Stokes-Seite noch gut sichtbar, weil ihr Niveau v = 1 stärker besetzt ist.
Auswahlregel und Polarisierbarkeit
Ob eine Schwingung im Raman-Spektrum erscheint, entscheidet die Polarisierbarkeit des Moleküls.
Die Polarisierbarkeit \(\alpha\) beschreibt, wie leicht sich die Elektronenhülle eines Moleküls in einem elektrischen Feld verformen lässt. Das Feld induziert dabei ein Dipolmoment \(\mu_{ind} = \alpha \cdot E\).
Das Feld des Laserlichts verformt die Elektronenwolke im Takt seiner Frequenz. Ändert sich \(\alpha\) zusätzlich mit der Molekülschwingung, mischt sich die Schwingungsfrequenz in das Streulicht. Man kann sich die Elektronenwolke wie einen Ballon vorstellen, der beim Schwingen abwechselnd praller und schlaffer wird. Raman-aktiv ist eine Schwingung also dann, wenn sich während der Schwingung die Polarisierbarkeit ändert.
Diese Regel unterscheidet sich grundlegend von der IR-Auswahlregel, die eine Dipolmomentänderung verlangt. Raman erfasst deshalb auch Schwingungen ganz ohne Dipolmomentänderung. Symmetrische Schwingungen verändern die Größe der Elektronenwolke besonders stark und liefern meist intensive Raman-Banden. Starke Banden stammen daher vor allem von Gruppen mit symmetrischer Ladungsverteilung, etwa C=C, C≡C, S–S oder aromatischen Ringen.
Kohlenstoffdioxid zeigt das klar. Die symmetrische Valenzschwingung dehnt beide C=O-Bindungen gleichzeitig. Das Dipolmoment bleibt null, die Polarisierbarkeit ändert sich aber. Die Schwingung ist Raman-aktiv und IR-inaktiv. Antisymmetrische Valenz- und Deformationsschwingung erzeugen dagegen einen wechselnden Dipol und sind nur IR-aktiv.
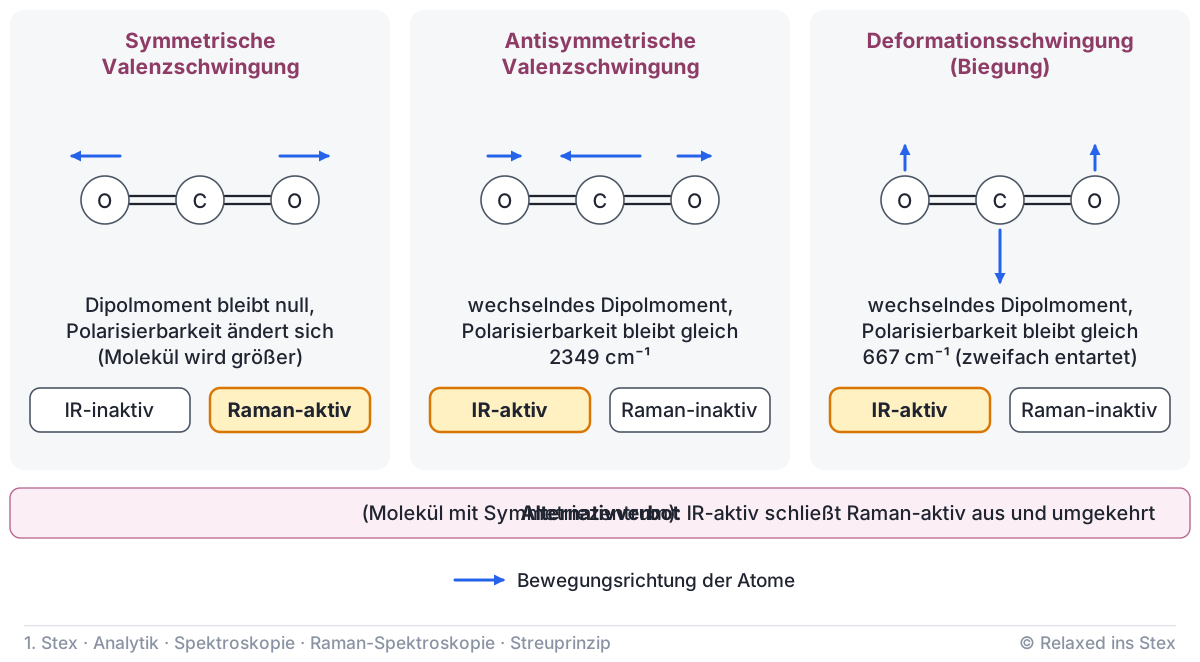
Diese strikte Trennung gilt nur für Moleküle mit Symmetriezentrum wie \(\ce{CO2}\). In anderen Molekülen kann eine IR-aktive Schwingung auch Raman-Streuung verursachen. Bei \(\ce{CCl4}\) erscheinen etwa die Banden bei 314 cm⁻¹ und um 776 cm⁻¹ in beiden Spektren. IR- und Raman-Spektrum ergänzen sich also. Ein Spiegelbild des IR-Spektrums ist das Raman-Spektrum nicht, denn die Intensitäten folgen einer anderen Regel und viele Banden treten in beiden auf.
Besonders prüfungsrelevant: Raman-aktiv ist eine Schwingung bei Änderung der Polarisierbarkeit, eine Dipolmomentänderung ist nicht nötig. Achte darauf, dass symmetrische Schwingungen intensive Banden liefern und IR-aktive Schwingungen zugleich Raman-aktiv sein können.
Spektrenauswertung
Wie im IR ordnet man Raman-Banden über ihre Wellenzahl funktionellen Gruppen zu. Die Schwingungsfrequenz ist in beiden Methoden dieselbe, nur die Intensitäten unterscheiden sich. Die Gruppenfrequenzen aus dem IR gelten deshalb weiter.
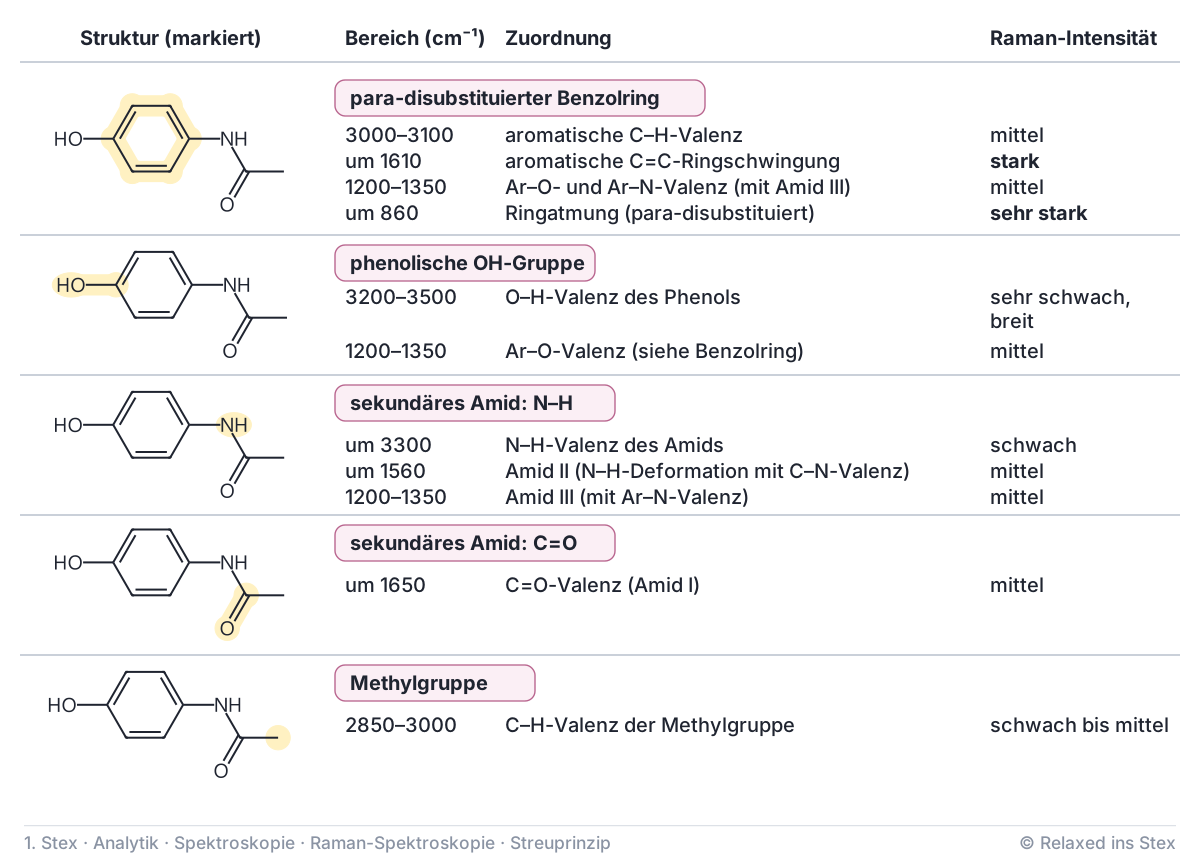
Bei Paracetamol (N-(4-Hydroxyphenyl)acetamid) treten vor allem die Banden des Benzolrings hervor. Polare Gruppen wie O–H und N–H erscheinen nur schwach, weil sich ihre Polarisierbarkeit beim Schwingen wenig ändert.
| Struktureinheit | Bereich in cm⁻¹ | Raman-Intensität |
|---|---|---|
| aromatische C–H | 3000–3100 | mittel |
| \(\ce{CH3}\) (C–H) | 2850–3000 | mittel |
| Amid-C=O (Amid I) | um 1650 | mittel bis stark |
| aromatische C=C | um 1600 | stark |
| Ringschwingung des para-substituierten Rings | etwa 800–860 | stark |
| phenolisches O–H, Amid-N–H | 3100–3400 | schwach |
Wie man solche Spektren in der Arzneistoffprüfung nutzt, zeigt Raman-Spektroskopie in der Arzneistoffprüfung.
Quiz
Aussage 1
Raman-Spektren werden zu den Emissionsspektren gezählt, genauer zu den Streuspektren.
Gemessen wird Licht, das die Probe nach Streuung aussendet, nicht die Schwächung eines durchtretenden Strahls.
Aussage 2
Anti-Stokes-Banden besitzen eine größere Wellenlänge als das Anregungslicht, weil das Photon Energie an das Molekül abgibt.
Das gilt für Stokes-Banden. Bei Anti-Stokes-Banden nimmt das Photon Energie aus v = 1 auf, das Streulicht ist kurzwelliger.
Aussage 3
Eine Molekülschwingung ist nur dann Raman-aktiv, wenn sich dabei das Dipolmoment des Moleküls ändert.
Entscheidend ist die Änderung der Polarisierbarkeit. Raman erfasst gerade auch Schwingungen ohne Dipolmomentänderung, etwa die symmetrische Valenzschwingung von \(\ce{CO2}\).
Aussage 4
Anti-Stokes-Banden sind schwächer als Stokes-Banden, weil bei Raumtemperatur nur wenige Moleküle im angeregten Schwingungsniveau v = 1 vorliegen.
Nach der Boltzmann-Verteilung befinden sich fast alle Moleküle in v = 0, Anti-Stokes-Streuung setzt aber den Start in v = 1 voraus.
Aussage 5
Die Rayleigh-Linie erscheint im Raman-Spektrum bei der Raman-Verschiebung 0 cm⁻¹ und ist das intensivste Signal.
Bei elastischer Streuung ändert sich die Wellenzahl nicht, und elastische Streuung ist um Größenordnungen häufiger als inelastische.
Aussage 6
Bei Tetrachlormethan treten einige Schwingungsbanden sowohl im IR- als auch im Raman-Spektrum auf.
\(\ce{CCl4}\) hat kein Symmetriezentrum. Die Banden bei 314 cm⁻¹ und um 776 cm⁻¹ sind IR- und Raman-aktiv, IR-aktive Schwingungen können also auch Raman-Streuung verursachen.
Aussage 7
Im Raman-Spektrum wird die Intensität des elastisch gestreuten Rayleigh-Lichts ausgewertet.
Ausgewertet wird das inelastisch gestreute Licht. Die Rayleigh-Linie trägt keine Strukturinformation und wird weitgehend herausgefiltert.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.