Aromatische und olefinische Protonen
Warum Protonen an Aromaten, Doppel- und Dreifachbindungen dort im ¹H-NMR-Spektrum liegen, wo sie liegen, und wie Donor- und Akzeptorsubstituenten die Ringprotonen verschieben.
Das Wichtigste in Kürze
- Aromatische Protonen erscheinen durch den Ringstrom bei etwa 6 bis 8 ppm: Das induzierte Feld verstärkt \(B_0\) außen in der Ringebene, wo die Ringprotonen sitzen.
- Aromatenprotonen liegen deutlich tieffeldiger als Ethyl-, \(\ce{CH3-O}\)- und \(\ce{CH3-CO}\)-Protonen, ein Signal um 2 ppm stammt nie von einem Phenylring.
- +M-Donoren wie \(\ce{-OH}\) und \(\ce{-OCH3}\) schirmen ortho- und para-Protonen ab (Hochfeld), −M-Akzeptoren wie \(\ce{-NO2}\) und Estercarbonyl entschirmen sie (Tieffeld).
- Im Methylsalicylat liegt H-6 ortho zur Estergruppe als Dublett von Dubletts bei etwa 7,8 ppm, H-3 ortho zur OH-Gruppe als Dublett bei etwa 6,96 ppm.
- Olefinische Protonen liegen entschirmt (Maleinsäure: Singulett bei ca. 6 ppm), Alkinprotonen sitzen auf der Bindungsachse in der abschirmenden Zone und erscheinen hochfeldverschoben.
Dieses Kapitel ist für Supporter
Relaxed ins Stex ist ein kleines, unabhängiges Projekt. Mit einem Zugang unterstützt du uns und schaltest das ganze 1. Staatsexamen frei. ❤️
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Erst mit bestätigter E-Mail-Adresse kannst du einen Zugang freischalten und nutzen.
Worum es geht
Protonen an π-Systemen fallen im \(\ce{^1H}\)-NMR-Spektrum durch ihre besondere Lage auf: Aromatenprotonen erscheinen weit tieffeld, Alkinprotonen überraschend weit hochfeld. Wer die Ursachen kennt, ordnet die Ringsignale eines Arzneistoffs wie Methylsalicylat sicher zu und prüft damit Identität und Struktur.
Lage aromatischer Protonen
Protonen an einem Benzolring erscheinen im \(\ce{^1H}\)-NMR-Spektrum bei etwa 6 bis 8 ppm, meist zwischen 6,8 und 7,8 ppm. Benzen selbst liefert ein Singulett bei rund 7,3 ppm. Damit liegen Aromatenprotonen deutlich tieffeldiger als Protonen an sp³-Kohlenstoff. Die Elektronegativität erklärt das nicht. Der Grund ist ein Magnetfeld, das der Ring selbst erzeugt. Die Grundlagen zu Abschirmung und Anisotropie findest du unter chemische Verschiebung.
Ringstrom
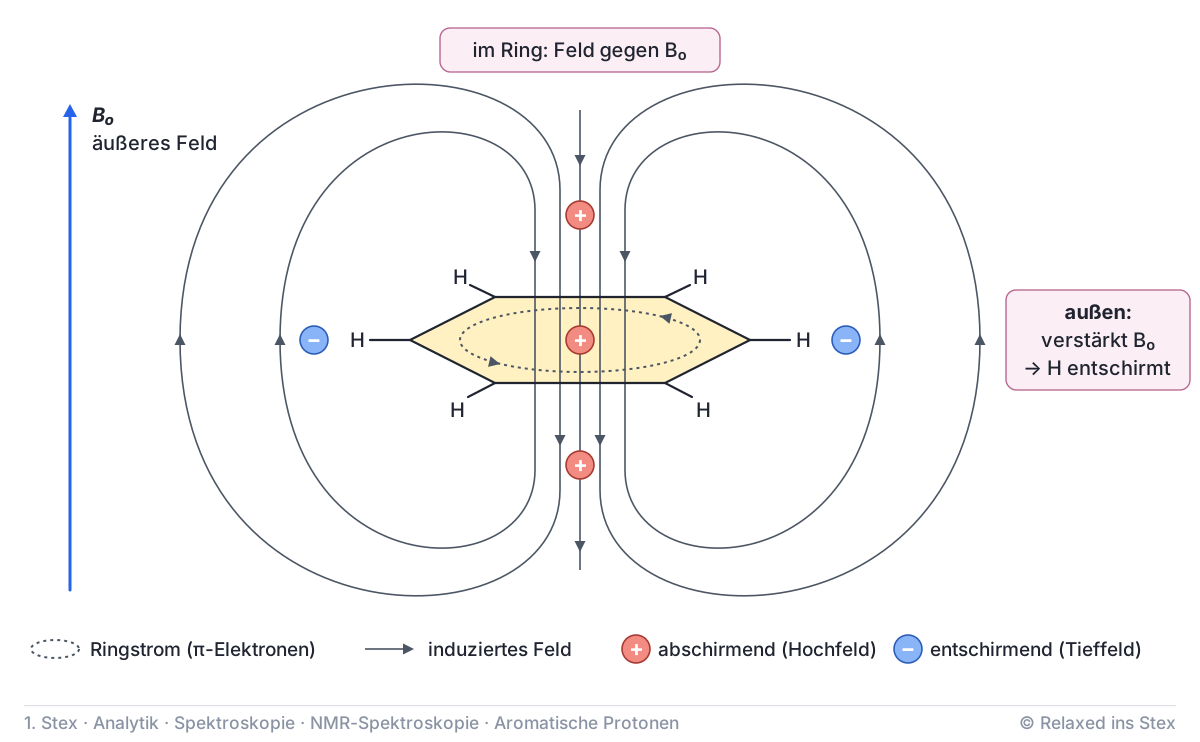
Die sechs π-Elektronen des Benzens sind über den ganzen Ring delokalisiert. Im äußeren Feld verhalten sie sich wie eine winzige Stromschleife.
Kreisbewegung der delokalisierten π-Elektronen eines Aromaten, die das äußere Feld \(B_0\) induziert. Das entstehende Gegenfeld schwächt \(B_0\) über, unter und im Ring und verstärkt es außen in der Ringebene.
Die Ringprotonen sitzen genau in dieser äußeren Zone. Sie spüren ein stärkeres Gesamtfeld, sind also entschirmt und kommen bei höherem δ in Resonanz. Ein Proton über der Ringmitte läge umgekehrt in der abschirmenden Zone. Man kann sich die Feldlinien wie die eines Stabmagneten vorstellen: Innen zeigen sie gegen \(B_0\), außen schließen sie sich in Richtung \(B_0\).
Abgrenzung zu aliphatischen Protonen
Aromatische Protonen liegen tieffeldiger als Ethyl-, Methoxy- oder Acetylprotonen. Eine \(\ce{CH3}\)-Gruppe an einer Alkylkette erscheint bei etwa 0,9 ppm, \(\ce{CH3-CO}\) bei etwa 2,1 ppm und \(\ce{CH3-O}\) bei etwa 3,3 bis 4 ppm. Butan-2-on und Ethanol zeigen deshalb nur Signale unterhalb von 7 ppm. Die Alkylprotonen der Laurinsäure liegen sogar alle unter 3 ppm. Mehr dazu unter Verschiebung aliphatischer Protonen.
Die Lage aromatischer Protonen wird im Examen gerne gefragt: Ein Signal um 2 ppm stammt nie von einem Phenylring, sondern etwa von einer Methylgruppe am Ring oder an einer Carbonylgruppe. Die Tabelle zeigt typische Beispiele.
| Verbindung | Aromatische Protonen | Hinweis |
|---|---|---|
| Benzen | rund 7,3 ppm | Singulett, Bereich 6 bis 8 ppm |
| Toluen, p-Xylol, Phenetol | um 7 ppm | Alkyl- und Ethoxygruppe verschieben wenig |
| Propofol | 6,7 bis 7,3 ppm | komplexes Kopplungsmuster |
| Naphthoesäuren, 4-Nitrophenol | 7 bis 8 ppm | Akzeptoren am Ring |
| Hydrogenphthalat | 7 bis 8,5 ppm | zwei Carbonylgruppen entschirmen |
| L-Carnosin | 6,8 und 7,6 ppm | C-gebundene Imidazol-Protonen |
Auch Heteroaromaten wie der Imidazolring des L-Carnosins besitzen einen Ringstrom. Ihre CH-Protonen fallen deshalb ebenfalls in den aromatischen Bereich.
Substituenteneffekte am Aromaten
Im Benzen sind alle sechs Protonen gleichwertig. Ein Substituent verändert die Elektronendichte im Ring aber ungleichmäßig. Entscheidend ist meist sein mesomerer Effekt. Er verschiebt Ladung über das π-System gezielt auf die ortho- und para-Positionen. Mehr Elektronendichte am Kohlenstoff schirmt das gebundene Proton ab, weniger entschirmt es.
Donoren und Akzeptoren
+M-Donoren tragen ein freies Elektronenpaar direkt am Ring, etwa \(\ce{-OH}\), \(\ce{-OCH3}\) oder \(\ce{-NH2}\). Sie schieben dieses Paar in den Ring. In den Grenzformeln landet negative Ladung an ortho und para. Diese Protonen rücken hochfeldwärts, im Phenol unter 7 ppm.
−M-Akzeptoren wie \(\ce{-NO2}\), \(\ce{-CHO}\) oder \(\ce{-COOR}\) ziehen π-Elektronen aus dem Ring. Positive Ladung entsteht wieder an ortho und para. Diese Protonen rücken tieffeldwärts. Bei Carbonylgruppen verstärkt die Anisotropie der \(\ce{C=O}\)-Bindung den Effekt am benachbarten ortho-Proton.
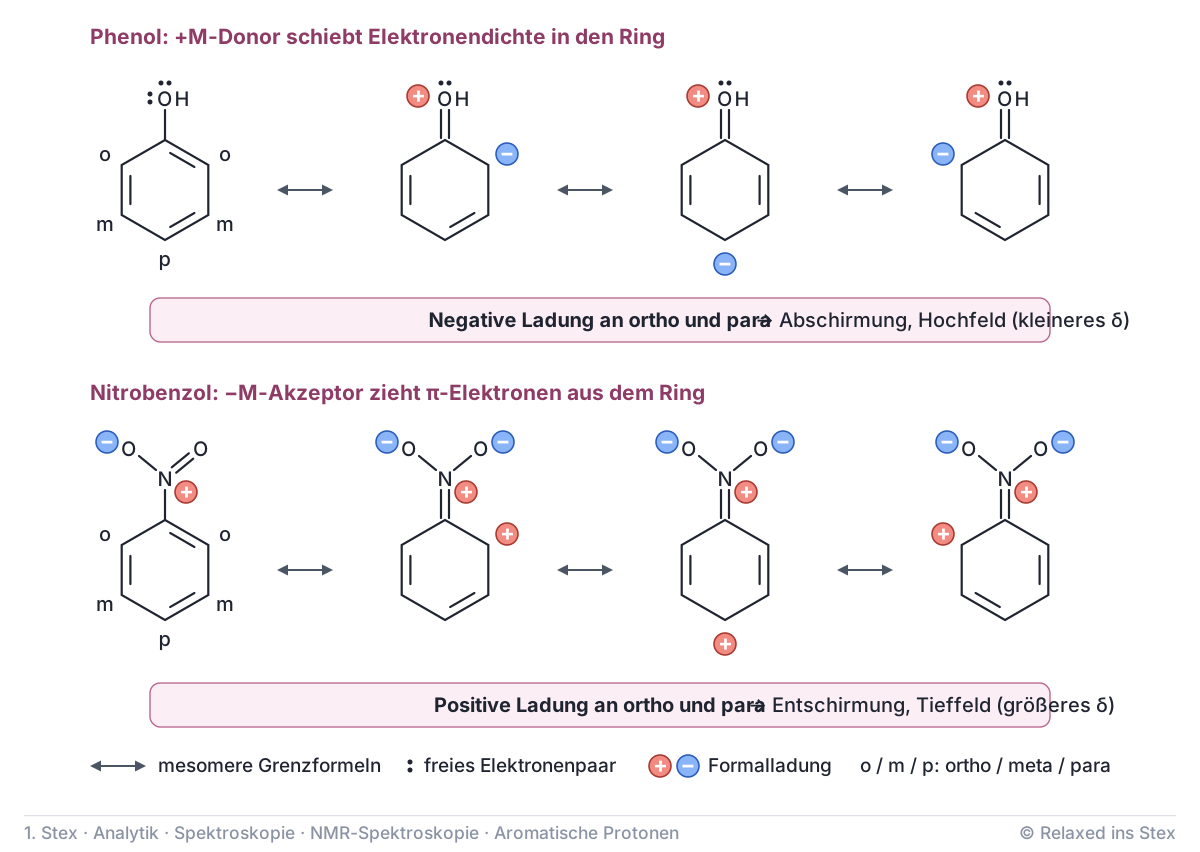
Donor schiebt hinein: ortho und para wandern nach rechts zum Hochfeld. Akzeptor zieht heraus: ortho und para wandern nach links zum Tieffeld. Die meta-Position ändert sich jeweils am wenigsten.
Die Stärke des Donors zählt. In 4-Methoxyphenylacetat hängen beide Gruppen über Sauerstoff am Ring. Das Elektronenpaar der Acetoxygruppe ist aber teilweise an ihre eigene Carbonylgruppe gebunden. Die Methoxygruppe schiebt daher stärker. Ihre ortho-Protonen sind stärker abgeschirmt als die ortho zur Acetoxygruppe.
Beispiel Methylsalicylat
Im Methylsalicylat trägt C-1 die Estergruppe, C-2 die OH-Gruppe. H-6 steht ortho zur Estercarbonylgruppe. Es ist am stärksten entschirmt und erscheint bei etwa 7,8 ppm als Dublett von Dubletts: Es koppelt ortho mit H-5 und meta mit H-4. H-4 steht para zum Ester und meta zur OH-Gruppe und liegt bei etwa 7,4 ppm. H-3 und H-5 stehen ortho beziehungsweise para zur OH-Gruppe. Sie sind abgeschirmt. H-3 erscheint als Dublett bei etwa 6,96 ppm, H-5 bei etwa 6,9 ppm. Alle Ringprotonen liegen zwischen etwa 6,8 und 7,9 ppm. Das OH-Proton selbst liegt durch die Wasserstoffbrücke weit tieffeld, siehe H-verbrückte Protonen.
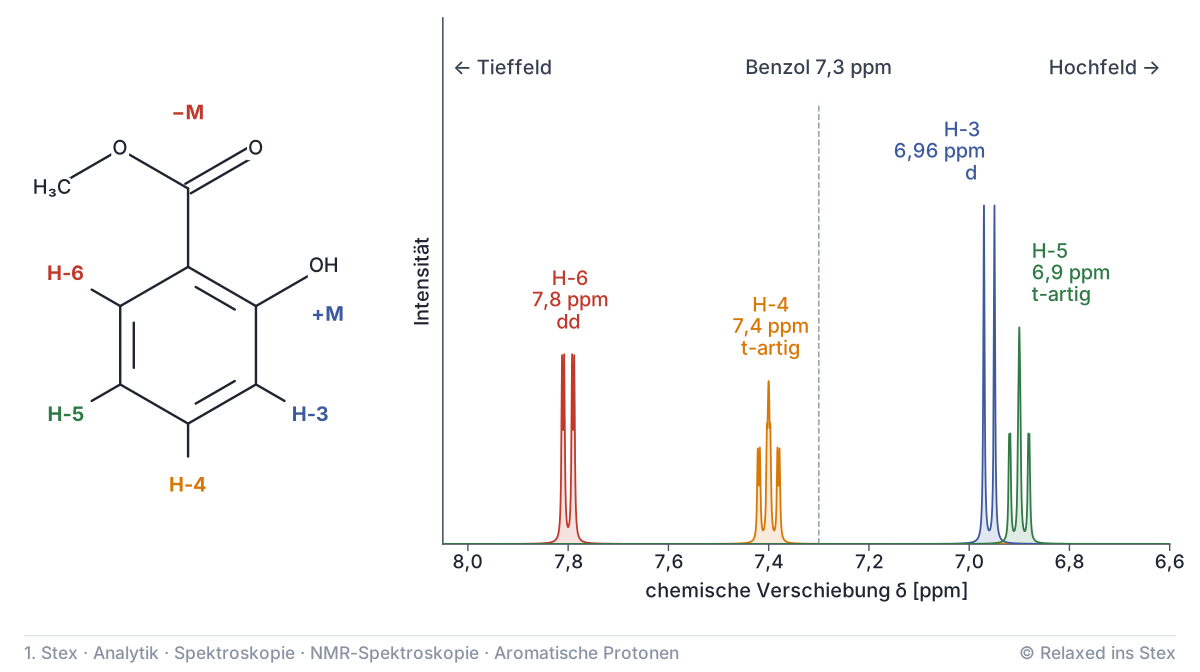
Die Zuordnung im Methylsalicylat ist besonders prüfungsrelevant: H-6 ortho zur Estergruppe liegt als Dublett von Dubletts am weitesten tieffeld bei etwa 7,8 ppm, H-3 ortho zur OH-Gruppe als Dublett bei etwa 6,96 ppm. Achte darauf, dass die OH-Gruppe abschirmt und die Estercarbonylgruppe entschirmt.
Signale zuordnen
Mit einem festen Vorgehen ordnest du aromatische Signale einer nummerierten Strukturformel zu.
- Substituenten einordnen: Jede Gruppe als +M-Donor oder −M-Akzeptor kennzeichnen und ihre Stärke abschätzen.
- Positionen bewerten: ortho und para zum Donor nach rechts, ortho und para zum Akzeptor nach links. Wirken beide auf ein Proton, heben sich die Effekte teilweise auf.
- Multiplizität prüfen: Die Zahl der ortho-Nachbarn bestimmt die große Aufspaltung, meta-Kopplungen sind klein. Ein Proton ohne ortho-Nachbarn erscheint singulettartig.
- Abgleichen: Reihenfolge der Verschiebungen, Multiplizitäten und Integrale mit dem Spektrum vergleichen.
Im 3-Hydroxybenzaldehyd sitzt H-2 zwischen OH- und Aldehydgruppe. Es hat keinen ortho-Nachbarn und zeigt nur kleine meta-Kopplungen. Sein Signal ist daher singulettartig bei ca. 7,25 ppm. Die Lage spiegelt die gegenläufigen Effekte von Donor und Akzeptor wider. Die Grundlagen der Aufspaltung stehen unter Spin-Spin-Kopplung, das Erkennen ganzer Muster unter Substitutionsmuster am Benzolring.
Olefinische und Alkinprotonen
Auch Doppel- und Dreifachbindungen besitzen π-Elektronen, die im Feld \(B_0\) kreisen. Ihre Anisotropie entscheidet, ob ein Proton in einer abschirmenden oder entschirmenden Zone sitzt.
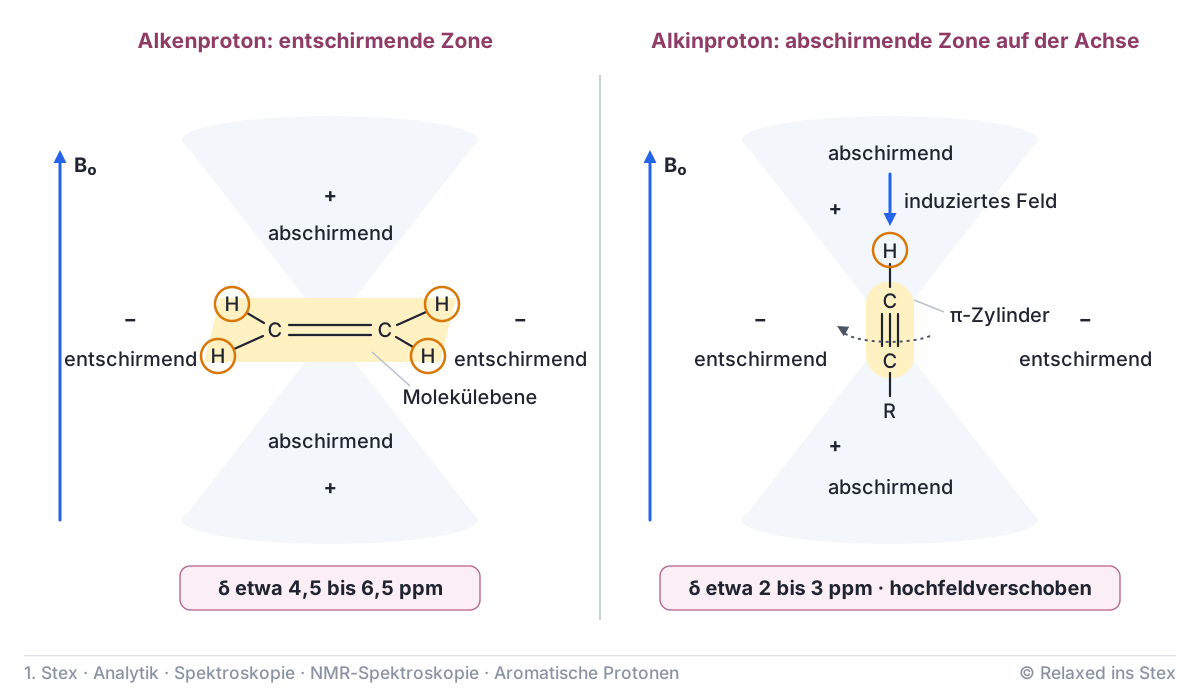
An der \(\ce{C=C}\)-Doppelbindung liegen die Protonen in der Molekülebene, seitlich der π-Wolke. Dort verstärkt das induzierte Feld \(B_0\). Olefinische Protonen erscheinen deshalb tieffeld, typischerweise bei etwa 4,5 bis 6,5 ppm. Maleinsäure ist ein gutes Beispiel. Ihre beiden olefinischen CH-Protonen sind äquivalent und geben ein Singulett bei ca. 6 ppm.
An der \(\ce{C#C}\)-Dreifachbindung umhüllt die π-Elektronendichte die Bindungsachse zylindrisch. Steht die Achse parallel zu \(B_0\), kreisen die Elektronen um sie herum. Das Alkinproton sitzt direkt auf dieser Achse und damit in der abschirmenden Zone. Acetylenische Protonen erscheinen daher hochfeldverschoben gegenüber olefinischen, meist bei etwa 2 bis 3 ppm. Die höhere Elektronegativität des sp-Kohlenstoffs würde eigentlich entschirmen, die Anisotropie überwiegt aber.
Quiz
Aussage 1
Die Protonen eines Phenylrings liefern ihr Signal im \(\ce{^1H}\)-NMR-Spektrum typischerweise im Bereich um 2 ppm.
Aromatische Protonen erscheinen durch den Ringstrom bei etwa 6 bis 8 ppm. Um 2 ppm liegen etwa Methylgruppen am Ring oder an einer Carbonylgruppe.
Aussage 2
Im \(\ce{^1H}\)-NMR-Spektrum von Methylsalicylat erscheint das zur Estergruppe ortho-ständige Ringproton als Dublett von Dubletts bei etwa 7,8 ppm und damit am weitesten tieffeld.
Die Estercarbonylgruppe entschirmt ihr ortho-Proton durch −M-Effekt und Anisotropie. Es koppelt ortho mit H-5 und meta mit H-4.
Aussage 3
Die Protonen des Benzens liegen außen in der Ringebene, wo das durch den Ringstrom induzierte Feld das äußere Feld \(B_0\) verstärkt.
In dieser Zone sind die Protonen entschirmt und erscheinen deshalb tieffeld. Über und im Ring wäre ein Proton abgeschirmt.
Aussage 4
Eine Methoxygruppe am Benzolring verschiebt die ortho- und para-ständigen Ringprotonen zum Tieffeld.
Die Methoxygruppe ist ein +M-Donor. Sie erhöht die Elektronendichte an ortho und para und verschiebt diese Protonen hochfeldwärts.
Aussage 5
Ein Alkinproton erscheint bei kleinerer chemischer Verschiebung als olefinische Protonen, weil es auf der Bindungsachse in der abschirmenden Zone liegt.
Die π-Elektronen der Dreifachbindung kreisen um die Bindungsachse. Das Alkinproton auf dieser Achse ist abgeschirmt und damit hochfeldverschoben.
Aussage 6
In 4-Methoxyphenylacetat sind die Ringprotonen ortho zur Methoxygruppe stärker abgeschirmt als die ortho zur Acetoxygruppe.
Das Elektronenpaar der Acetoxygruppe ist teilweise an deren Carbonylgruppe gebunden. Die Methoxygruppe ist der stärkere Donor.
Aussage 7
Das Ringproton ortho zur OH-Gruppe im Methylsalicylat erscheint als Singulett bei etwa 7,8 ppm.
Es ist durch die Donorwirkung der OH-Gruppe abgeschirmt und erscheint als Dublett bei etwa 6,96 ppm.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.